血浆cfDNA甲基化TAPS测序实现罕见脑血管病精准诊断与预后预测
烟雾病(Moyamoya disease, MMD)是一种以颈内动脉末端进行性狭窄闭塞、继发异常烟雾状侧支血管生成为特征的罕见脑血管病,患者易发生缺血和出血性卒中。临床上存在两大痛点:①鉴别诊断难,MMD需与动脉粥样硬化性脑血管病(ACVD)区分,二者临床表现与影像可重叠,缺乏可靠的血液生物标志物;②手术预后评估难,术后侧支形成(postoperative collateral formation, PCF)直接决定疗效,但术前缺乏有效预测手段。
2026年9月24日,武汉大学中南医院李翔教授、武汉大学刘艺斌教授和南京大学医学院附属鼓楼医院李伟教授团队合作,在《Cell Reports Medicine》(IF14/Q1)期刊发表题为“Genome-wide cell-free DNA methylation profiling via TAPS for moyamoya disease diagnosis and postoperative collateral formation prediction”的高水平科研成果。研究采用低起始量、无亚硫酸盐的TET辅助吡啶硼烷测序技术(TAPS),对血浆游离DNA(cfDNA)进行全基因组单碱基分辨率甲基化分析,揭示cfDNA甲基化差异区域(DMR)可将MMD与ACVD区分开,并提示与术后侧支形成(PCF)相关。
标题:Genome-wide cell-free DNA methylation profiling via TAPS for moyamoya disease diagnosis and postoperative collateral formation prediction(TAPS全基因组游离DNA甲基化分析进行烟雾病诊断和术后侧支形成预测)
发表时间:2026-09-24
发表期刊:Cell Reports Medicine(Cell Rep Med)
影响因子:IF14/Q1
技术平台:TET辅助吡啶硼烷测序技术(TAPS)
作者单位:武汉大学中南医院、武汉大学、南京大学医学院附属鼓楼医院等
DOI:10.1016/j.xcrm.2026.103075
本研究对发现队列(39例MMD vs 37例ACVD)和独立多中心验证队列(40例MMD vs 16例ACVD)的cfDNA进行TET辅助吡啶硼烷测序,利用同一套文库同时产出甲基化、片段化特征、末端核苷酸组成、核小体定位与组织来源信息。研究建立了区分MMD与ACVD的cfDNA甲基化差异模型(AUC分别为0.923和0.822),并构建术前预测PCF的甲基化模型(AUC分别为0.907和0.854)。这些发现为cfDNA甲基化分析作为MMD无创诊断和术前评估方法提供概念验证证据,并建立了可供后续研究使用的表观基因组资源。
研究亮点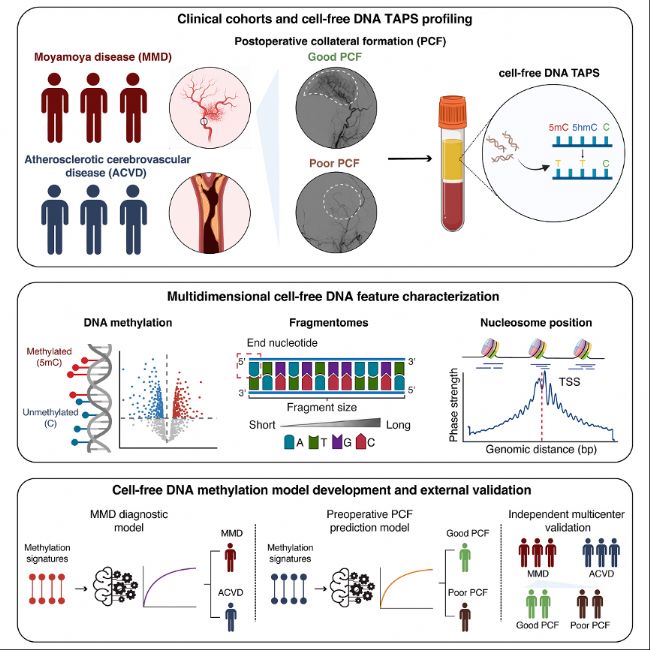 图形摘要
研究方法
(1)研究设计与队列:单中心发现队列(39 MMD vs 37 ACVD)与多中心验证队列(40 MMD vs 16 ACVD),并对接受血运重建手术的MMD患者随访评估术后侧支形成(PCF)。
(2)TAPS建库测序:
结果图形
(1)循环cfDNA水平反映MMD临床亚型与疾病分期,TAPS对MMD进行多模态cfDNA分析
不同MMD临床亚型(缺血型/出血型)与疾病进展阶段的患者,其循环cfDNA水平存在可区分的差异,提示疾病活动度与血管内皮/组织损伤程度会影响cfDNA释放量。利用TAPS对血浆样本进行DNA甲基化、片段长度分布、末端核苷酸组成、核小体定位、组织来源的单文库多模态分析。
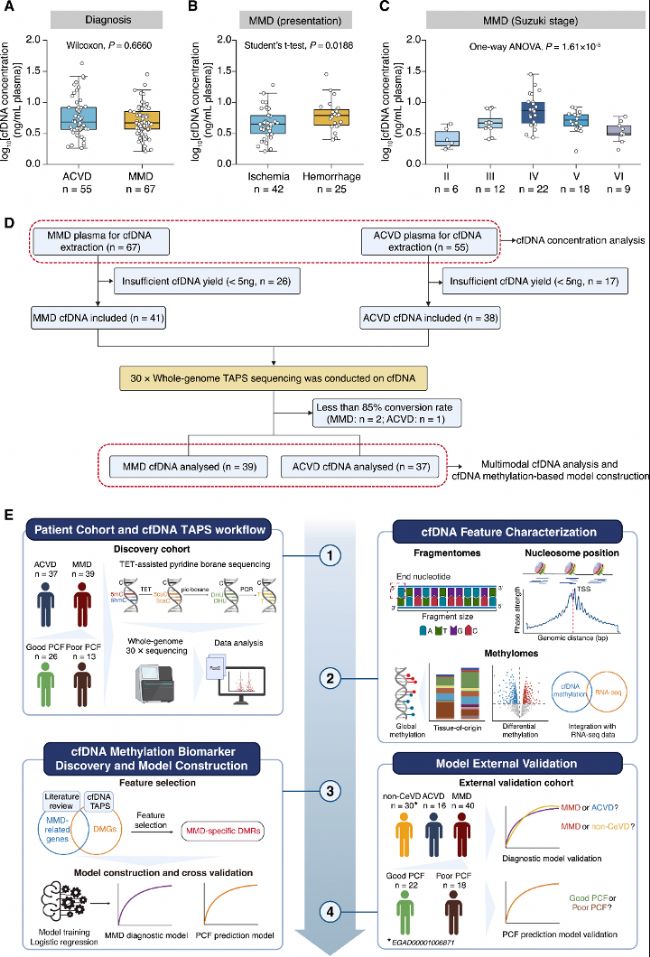
图1:烟雾病中多模态cfDNA分析及生物标志物发现实验结构
(A-C)MMD和ACVD中经对数转换的血浆cfDNA浓度。(A) MMD与ACVD比较。(B) 缺血型MMD与出血型MMD比较。(C)分期分层的MMD。
(D)样本选择与测序流程。
(E)多模态cfDNA分析、甲基化标志物筛选、模型构建及外部验证的研究设计。
(2)MMD与ACVD患者的cfDNA甲基化全局水平与细胞类型来源高度稳定
两组间全基因组平均甲基化水平及cfDNA组织来源构成(造血/免疫细胞来源)总体相近,未见肿瘤样全局低甲基化或显著的组织来源偏移。表明MMD与ACVD的cfDNA差异并非来自整体甲基化或组织构成差异,提示应聚焦位点特异性的甲基化差异,而非全局水平。
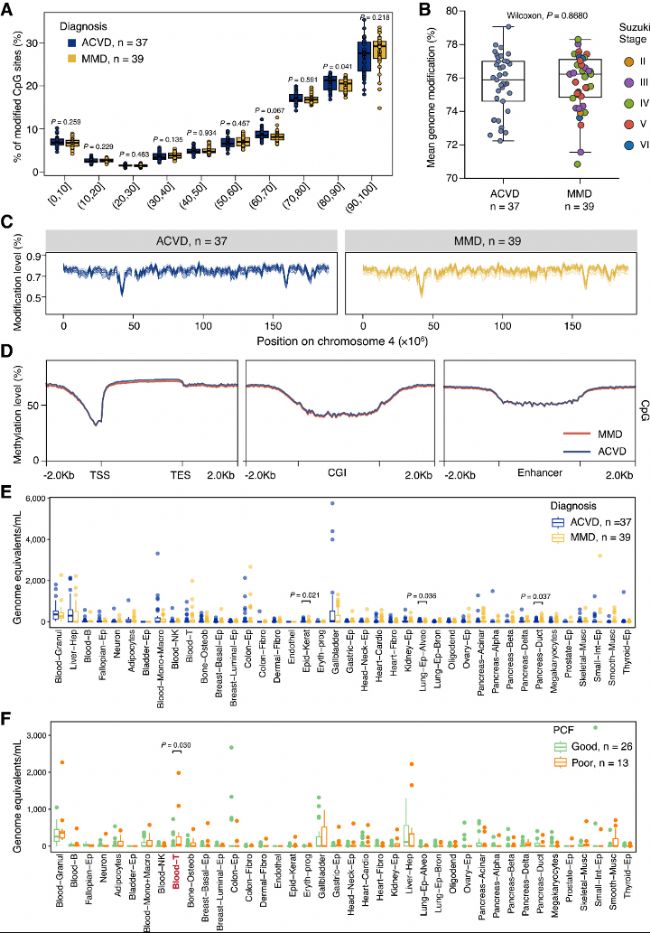 图2:烟雾病(MMD)与动脉粥样硬化性脑血管病(ACVD)中cfDNA甲基化水平及组织构成高度稳定
(A)ACVD组与MMD组全基因组CpG甲基化水平分布。
(B)ACVD组与MMD组的全基因组平均CpG甲基化水平。
(C)ACVD组与MMD组第4号染色体全染色体范围的cfDNA甲基化谱。
(D)ACVD组与MMD组在选定基因组特征区域的平均CpG甲基化水平。
(E)MMD组与ACVD组血浆cfDNA中各组织及细胞类型的绝对贡献量。
(F)术后侧支形成(PCF)良好与不良的MMD患者各组织及细胞类型贡献量估算。
(3)cfDNA甲基化图谱揭示烟雾病病理生理相关的表观遗传调控机制
差异甲基化区域(DMR)分析揭示了与烟雾病病理生理相关的特异性表观遗传调控机制。血管生成、平滑肌/内皮功能、免疫炎症等通路的调控区域出现特征性甲基化改变,从循环cfDNA绘制MMD的分子病理图谱。
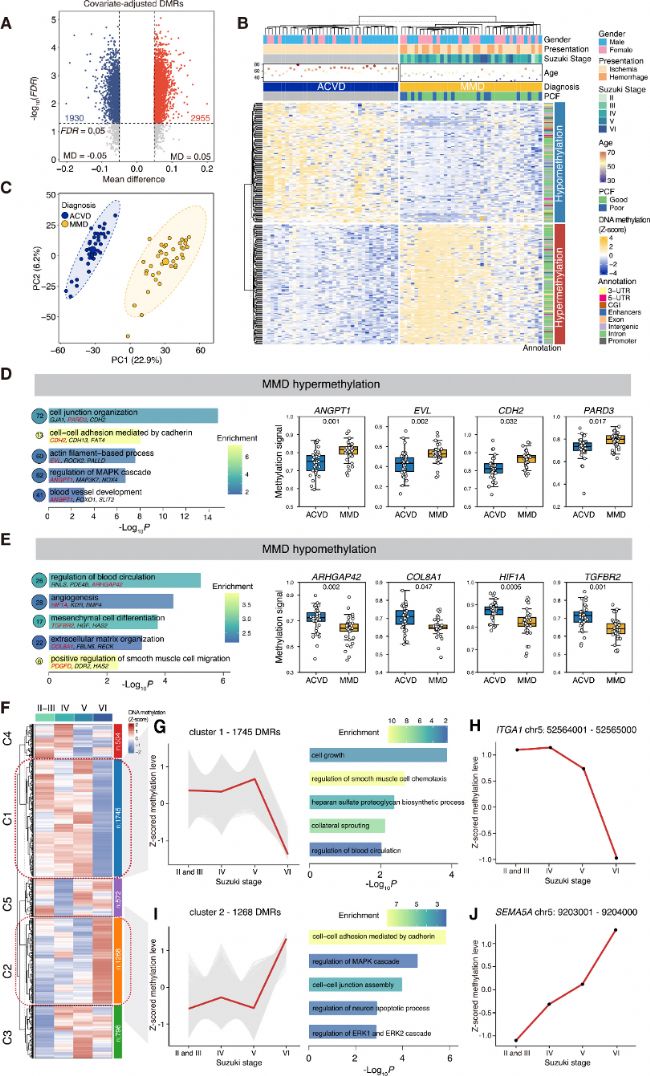 图3:cfDNA甲基化差异模式区分MMD与ACVD,并提示血管重塑
(A) MMD与ACVD经年龄、性别、高血压、入院mRS和高脂血症调整后仍显著的4,885个DMR火山图。
(B) TOP260协变量调整后DMR的无监督层次聚类。
(C) 协变量调整后DMR的主成分分析。
(D-E) 与MMD高甲基化DMR(D)和MMD低甲基化DMR(E)最近的基因的GO富集分析。
(F) II–III期、IV期、V期和VI期分期相关DMR的k-means聚类。
(G、I)cluster1(G)和cluster2(I)的甲基化轨迹及GO富集分析。
(H、J)ITGA1(H)和SEMA5A(J)附近代表性DMR的分期相关甲基化轨迹。
(4)cfDNA甲基化分类器区分MMD与ACVD
基于鉴别MMD与ACVD的DMR特征构建分类模型实现精准区分。发现队列AUC=0.923,外部多中心独立验证队列AUC=0.822,模型跨队列稳健有效。此前MMD与ACVD的鉴别长期依赖有创的减影血管造影(DSA)与主观影像判断,本研究结果为开发微创血液鉴别诊断工具提供了直接证据。
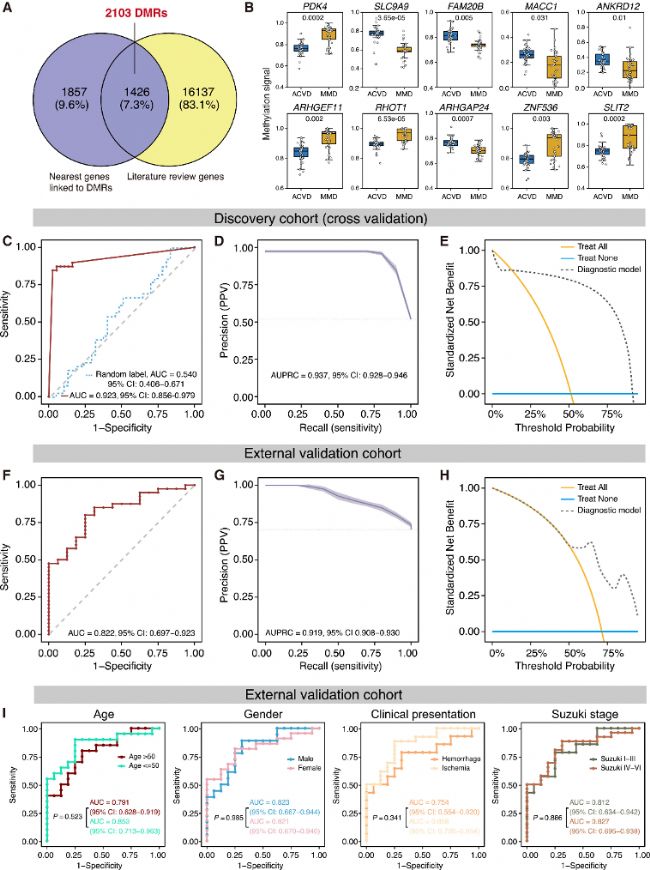
图4:基于cfDNA甲基化的诊断模型在发现队列与验证队列中均可有效鉴别MMD与ACVD。
(A) MMD相关DMR基因与文献综述鉴定的MMD相关基因之间的重叠分析。
(B) 诊断模型构建所筛选的10个DMR在发现队列中的甲基化水平。
(C-E) 诊断模型在发现队列中经交叉验证的性能评估:(C)原始模型ROC曲线与完全随机标签对照的ROC曲线比较;(D)精确率-召回率曲线(PR曲线);(E)决策曲线分析(DCA)。
(F-H) 在外部队列中的验证:(F)ROC曲线;(G)精确率-召回率曲线;(H)决策曲线分析。
(I) 外部验证队列中按年龄、性别、临床表现及分期分组的ROC亚组分析。
(5)cfDNA甲基化谱揭示与MMD中PCF结局相关的免疫-血管重塑
比较术后侧支形成良好与不良患者的术前cfDNA甲基化谱,发现一组与PCF结局相关的差异甲基化区域,其关联基因富集于免疫-血管重塑(immune-vascular remodeling)相关程序。
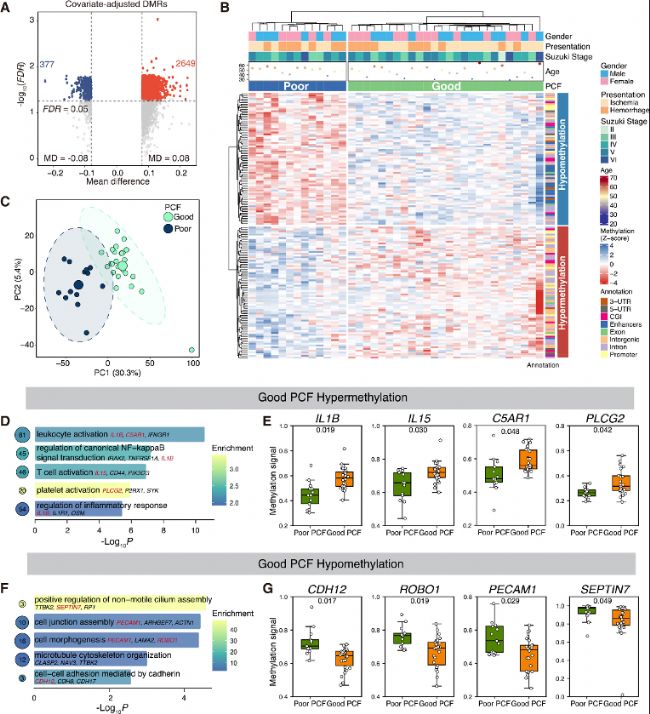 图5:cfDNA甲基化谱鉴定出与MMD术后侧支形成相关的免疫-血管重塑程序
(A)在调整入院mRS后,在良好PCF与不良PCF间保持显著差异的3,026个DMR火山图。
(B)前150个mRS调整后DMR的无监督层次聚类。
(C)mRS调整后DMR的主成分分析。
(D、F)靠近良好PCF高甲基化DMR(D)和良好PCF低甲基化DMR(F)的基因的GO富集分析。
(E、G)PCF组中代表性高甲基化DMR(E)和低甲基化DMR(G)的甲基化水平。
(6)cfDNA甲基化模型实现MMD患者PCF术前预测
基于与PCF相关的甲基化特征构建预测模型,在发现队列达到AUC=0.907、外部验证队列AUC=0.854,实现仅凭术前一管血预测术后侧支形成能力新突破。
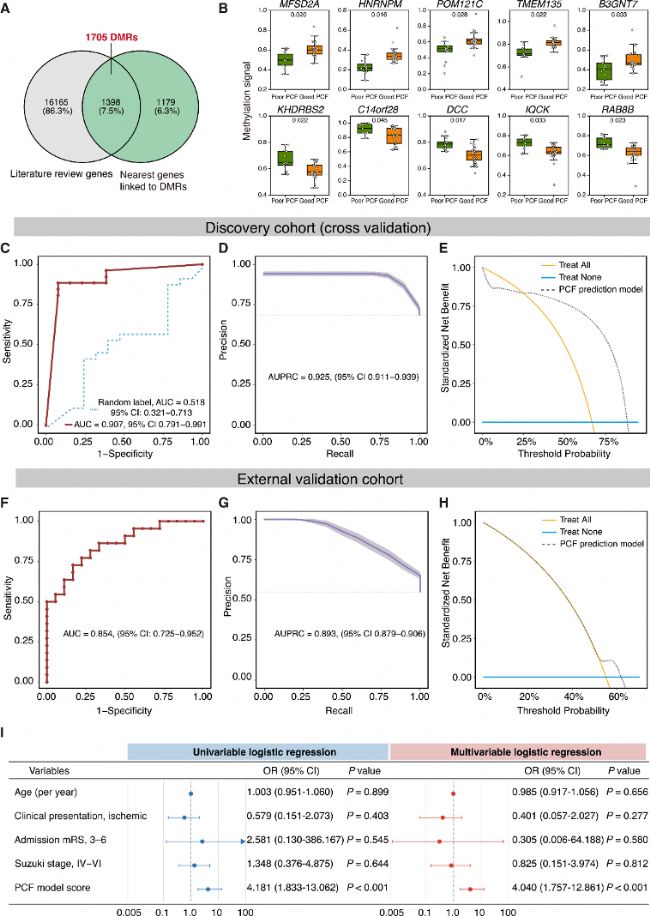
图6:术前cfDNA甲基化特征可预测MMD患者术后侧支形成(PCF)
(A) 与PCF相关DMR基因与文献综述所鉴定的MMD相关基因之间的重叠分析。
(B) PCF预测模型构建所筛选的10个DMR在发现队列中的甲基化水平。
(C-E) PCF预测模型在发现队列中经交叉验证的性能评估:(C)原始模型ROC曲线与对照的ROC曲线比较;(D)精确率-召回率曲线;(E)决策曲线分析(DCA)。
(F-H) 在独立外部队列中的验证:(F)ROC曲线;(G)精确率-召回率曲线;(H)决策曲线分析。
(I) 外部验证队列对预设临床变量及cfDNA甲基化PCF模型评分进行单变量与多变量回归分析。
结论和启示
本研究通过TAPS技术成功实现5ng起始量的cfDNA全基因组单碱基分辨率甲基化分析,且无需亚硫酸盐、保持DNA完整性,支持从同一文库进行多模态分析,特别适用于珍稀样本的DNA甲基化研究。本研究为为通过液体活检研究疾病生物学提供了研究思路和方法学参考。
参考文献:
Chen T, Jia Z, Tang Y, Zhang J, Zhang Y, Li X, Jiang J, Yu J, Zhang T, Guo D, Liu D, Peng H, Chen J, Wei W, Li W, Liu Y, Li X. Genome-wide cell-free DNA methylation profiling via TAPS for moyamoya disease diagnosis and postoperative collateral formation prediction. Cell Rep Med. 2026 Sep 24:103075. doi: 10.1016/j.xcrm.2026.103075.
2026年9月24日,武汉大学中南医院李翔教授、武汉大学刘艺斌教授和南京大学医学院附属鼓楼医院李伟教授团队合作,在《Cell Reports Medicine》(IF14/Q1)期刊发表题为“Genome-wide cell-free DNA methylation profiling via TAPS for moyamoya disease diagnosis and postoperative collateral formation prediction”的高水平科研成果。研究采用低起始量、无亚硫酸盐的TET辅助吡啶硼烷测序技术(TAPS),对血浆游离DNA(cfDNA)进行全基因组单碱基分辨率甲基化分析,揭示cfDNA甲基化差异区域(DMR)可将MMD与ACVD区分开,并提示与术后侧支形成(PCF)相关。
标题:Genome-wide cell-free DNA methylation profiling via TAPS for moyamoya disease diagnosis and postoperative collateral formation prediction(TAPS全基因组游离DNA甲基化分析进行烟雾病诊断和术后侧支形成预测)
发表时间:2026-09-24
发表期刊:Cell Reports Medicine(Cell Rep Med)
影响因子:IF14/Q1
技术平台:TET辅助吡啶硼烷测序技术(TAPS)
作者单位:武汉大学中南医院、武汉大学、南京大学医学院附属鼓楼医院等
DOI:10.1016/j.xcrm.2026.103075
本研究对发现队列(39例MMD vs 37例ACVD)和独立多中心验证队列(40例MMD vs 16例ACVD)的cfDNA进行TET辅助吡啶硼烷测序,利用同一套文库同时产出甲基化、片段化特征、末端核苷酸组成、核小体定位与组织来源信息。研究建立了区分MMD与ACVD的cfDNA甲基化差异模型(AUC分别为0.923和0.822),并构建术前预测PCF的甲基化模型(AUC分别为0.907和0.854)。这些发现为cfDNA甲基化分析作为MMD无创诊断和术前评估方法提供概念验证证据,并建立了可供后续研究使用的表观基因组资源。
研究亮点
- TAPS技术实现对MMD低起始量血浆cfDNA的多模态分析
- cfDNA甲基化变化与MMD病理及PCF生物学相关
- cfDNA甲基化特征可区分MMD与ACVD
- 术前cfDNA甲基化模式可预测MMD的PCF结局
图形摘要研究方法
(1)研究设计与队列:单中心发现队列(39 MMD vs 37 ACVD)与多中心验证队列(40 MMD vs 16 ACVD),并对接受血运重建手术的MMD患者随访评估术后侧支形成(PCF)。
(2)TAPS建库测序:
- 多数血浆样本获得≥5ng cfDNA,以5ng作为TAPS建库最低起始量标准
- 共132份cfDNA样本进行TAPS测序
- 每个文库产生约122 Gb测序数据,平均基因组覆盖率90.38%,平均深度30.81×
- 单一位点比对率89.48%,去重reads达72.35%,99.68%的reads比对到人类基因组
- Spike-in质控显示高转化效率(平均92.17%)、低假阳性率(平均0.4%)
- 差异甲基化分析:采用1-kb非重叠窗口(比单个CpG位点更稳健),经协变量调整后鉴定DMR
- 模型构建:文献候选DMR筛选+特征选择,采用逻辑回归+内部交叉验证
- 多模态整合:cfDNA甲基化组与颅内大脑中动脉(MCA)转录组数据(RNA-seq)整合分析
- 验证评估:诊断和预测模型均在独立多中心队列中验证
结果图形
(1)循环cfDNA水平反映MMD临床亚型与疾病分期,TAPS对MMD进行多模态cfDNA分析
不同MMD临床亚型(缺血型/出血型)与疾病进展阶段的患者,其循环cfDNA水平存在可区分的差异,提示疾病活动度与血管内皮/组织损伤程度会影响cfDNA释放量。利用TAPS对血浆样本进行DNA甲基化、片段长度分布、末端核苷酸组成、核小体定位、组织来源的单文库多模态分析。
图1:烟雾病中多模态cfDNA分析及生物标志物发现实验结构
(A-C)MMD和ACVD中经对数转换的血浆cfDNA浓度。(A) MMD与ACVD比较。(B) 缺血型MMD与出血型MMD比较。(C)分期分层的MMD。
(D)样本选择与测序流程。
(E)多模态cfDNA分析、甲基化标志物筛选、模型构建及外部验证的研究设计。
(2)MMD与ACVD患者的cfDNA甲基化全局水平与细胞类型来源高度稳定
两组间全基因组平均甲基化水平及cfDNA组织来源构成(造血/免疫细胞来源)总体相近,未见肿瘤样全局低甲基化或显著的组织来源偏移。表明MMD与ACVD的cfDNA差异并非来自整体甲基化或组织构成差异,提示应聚焦位点特异性的甲基化差异,而非全局水平。
图2:烟雾病(MMD)与动脉粥样硬化性脑血管病(ACVD)中cfDNA甲基化水平及组织构成高度稳定(A)ACVD组与MMD组全基因组CpG甲基化水平分布。
(B)ACVD组与MMD组的全基因组平均CpG甲基化水平。
(C)ACVD组与MMD组第4号染色体全染色体范围的cfDNA甲基化谱。
(D)ACVD组与MMD组在选定基因组特征区域的平均CpG甲基化水平。
(E)MMD组与ACVD组血浆cfDNA中各组织及细胞类型的绝对贡献量。
(F)术后侧支形成(PCF)良好与不良的MMD患者各组织及细胞类型贡献量估算。
(3)cfDNA甲基化图谱揭示烟雾病病理生理相关的表观遗传调控机制
差异甲基化区域(DMR)分析揭示了与烟雾病病理生理相关的特异性表观遗传调控机制。血管生成、平滑肌/内皮功能、免疫炎症等通路的调控区域出现特征性甲基化改变,从循环cfDNA绘制MMD的分子病理图谱。
图3:cfDNA甲基化差异模式区分MMD与ACVD,并提示血管重塑(A) MMD与ACVD经年龄、性别、高血压、入院mRS和高脂血症调整后仍显著的4,885个DMR火山图。
(B) TOP260协变量调整后DMR的无监督层次聚类。
(C) 协变量调整后DMR的主成分分析。
(D-E) 与MMD高甲基化DMR(D)和MMD低甲基化DMR(E)最近的基因的GO富集分析。
(F) II–III期、IV期、V期和VI期分期相关DMR的k-means聚类。
(G、I)cluster1(G)和cluster2(I)的甲基化轨迹及GO富集分析。
(H、J)ITGA1(H)和SEMA5A(J)附近代表性DMR的分期相关甲基化轨迹。
(4)cfDNA甲基化分类器区分MMD与ACVD
基于鉴别MMD与ACVD的DMR特征构建分类模型实现精准区分。发现队列AUC=0.923,外部多中心独立验证队列AUC=0.822,模型跨队列稳健有效。此前MMD与ACVD的鉴别长期依赖有创的减影血管造影(DSA)与主观影像判断,本研究结果为开发微创血液鉴别诊断工具提供了直接证据。
图4:基于cfDNA甲基化的诊断模型在发现队列与验证队列中均可有效鉴别MMD与ACVD。
(A) MMD相关DMR基因与文献综述鉴定的MMD相关基因之间的重叠分析。
(B) 诊断模型构建所筛选的10个DMR在发现队列中的甲基化水平。
(C-E) 诊断模型在发现队列中经交叉验证的性能评估:(C)原始模型ROC曲线与完全随机标签对照的ROC曲线比较;(D)精确率-召回率曲线(PR曲线);(E)决策曲线分析(DCA)。
(F-H) 在外部队列中的验证:(F)ROC曲线;(G)精确率-召回率曲线;(H)决策曲线分析。
(I) 外部验证队列中按年龄、性别、临床表现及分期分组的ROC亚组分析。
(5)cfDNA甲基化谱揭示与MMD中PCF结局相关的免疫-血管重塑
比较术后侧支形成良好与不良患者的术前cfDNA甲基化谱,发现一组与PCF结局相关的差异甲基化区域,其关联基因富集于免疫-血管重塑(immune-vascular remodeling)相关程序。
图5:cfDNA甲基化谱鉴定出与MMD术后侧支形成相关的免疫-血管重塑程序(A)在调整入院mRS后,在良好PCF与不良PCF间保持显著差异的3,026个DMR火山图。
(B)前150个mRS调整后DMR的无监督层次聚类。
(C)mRS调整后DMR的主成分分析。
(D、F)靠近良好PCF高甲基化DMR(D)和良好PCF低甲基化DMR(F)的基因的GO富集分析。
(E、G)PCF组中代表性高甲基化DMR(E)和低甲基化DMR(G)的甲基化水平。
(6)cfDNA甲基化模型实现MMD患者PCF术前预测
基于与PCF相关的甲基化特征构建预测模型,在发现队列达到AUC=0.907、外部验证队列AUC=0.854,实现仅凭术前一管血预测术后侧支形成能力新突破。
图6:术前cfDNA甲基化特征可预测MMD患者术后侧支形成(PCF)
(A) 与PCF相关DMR基因与文献综述所鉴定的MMD相关基因之间的重叠分析。
(B) PCF预测模型构建所筛选的10个DMR在发现队列中的甲基化水平。
(C-E) PCF预测模型在发现队列中经交叉验证的性能评估:(C)原始模型ROC曲线与对照的ROC曲线比较;(D)精确率-召回率曲线;(E)决策曲线分析(DCA)。
(F-H) 在独立外部队列中的验证:(F)ROC曲线;(G)精确率-召回率曲线;(H)决策曲线分析。
(I) 外部验证队列对预设临床变量及cfDNA甲基化PCF模型评分进行单变量与多变量回归分析。
结论和启示
本研究通过TAPS技术成功实现5ng起始量的cfDNA全基因组单碱基分辨率甲基化分析,且无需亚硫酸盐、保持DNA完整性,支持从同一文库进行多模态分析,特别适用于珍稀样本的DNA甲基化研究。本研究为为通过液体活检研究疾病生物学提供了研究思路和方法学参考。
参考文献:
Chen T, Jia Z, Tang Y, Zhang J, Zhang Y, Li X, Jiang J, Yu J, Zhang T, Guo D, Liu D, Peng H, Chen J, Wei W, Li W, Liu Y, Li X. Genome-wide cell-free DNA methylation profiling via TAPS for moyamoya disease diagnosis and postoperative collateral formation prediction. Cell Rep Med. 2026 Sep 24:103075. doi: 10.1016/j.xcrm.2026.103075.