诱导邻近治疗模式从分子胶到双功能分子的作用机制解析
引言
传统的小分子药物发现一直由占据驱动药理学主导,即抑制剂或激动剂直接结合目标靶点。尽管这种方法产生了许多疗法,但据估计约80%的蛋白质缺乏化学配体,导致大部分蛋白质组无法通过治疗手段触及。针对“不可成药”蛋白靶点(如缺乏明确的配体结合口袋或配体结合位点不在蛋白界面、活性位点等调控位点的蛋白),一种强大的替代策略——“事件”驱动药理学应运而生。该策略通过诱导邻近,即由小分子或生物制剂诱导两个大分子复合化,从而绕过对功能性抑制剂或活性位点结合剂的需求。
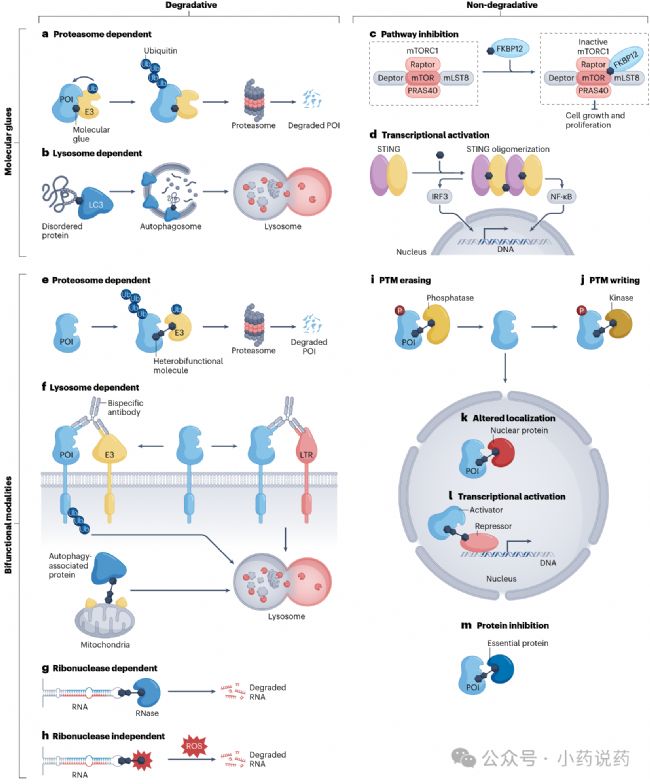
诱导邻近模式主要分为两大类:分子胶和双功能分子,涵盖小分子和生物制剂。历史悠久的分子胶(如沙利度胺、环孢素A)和新兴的双功能异源分子(如PROTACs)虽然在尺寸和连接子存在性上曾被视为不同,但最近的研究表明,这些化合物存在于一个连续谱系中,其区别可能更多取决于它们在蛋白界面的相互作用及诱导的三元复合物的协同性。
1. 定义与分类
“分子胶”一词最初在1980年代被定义为一种使两个或多个蛋白聚集在一起的小分子。它是一种单价分子,能够重塑蛋白表面以增加两个大分子(如两个蛋白)的亲和力,并根据招募的大分子对目标进行功能调控。分子胶可以是降解剂、抑制剂或稳定剂。
2. 天然产物分子胶
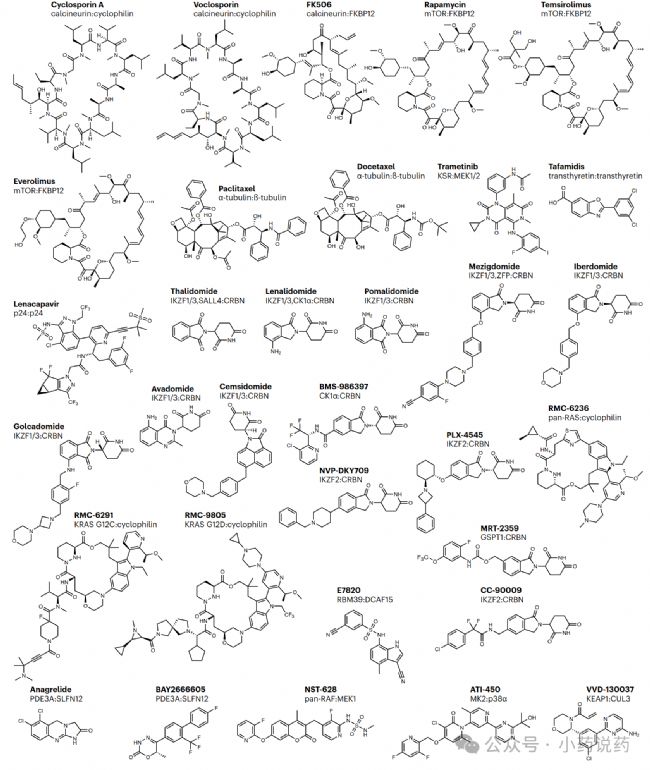
自1980年代环孢素A(CsA)获批以来,已有多种分子胶药物获批。早期的治疗性分子胶CsA和FK506具有免疫抑制特性,结合亲免素,但其机制在获批后才被完全阐明。1991年,Schreiber和Crabtree发现CsA和FK506结合相同的次级结合伴侣——钙调神经磷酸酶,并将其从天然磷酸化通路中隔离,引起免疫抑制效应。雷帕霉素通过诱导亲免素FKBP12与哺乳动物雷帕霉素靶蛋白形成三元复合物,抑制mTOR功能,其合成类似物(如依维莫司)显示出不同的选择性。紫杉醇则是一种分子胶蛋白-蛋白稳定剂,它通过结合在β-微管蛋白和α-微管蛋白之间来稳定微管并诱导凋亡。
3. 合成非降解性分子胶
合成分子胶也可通过抑制或稳定机制发挥作用。阿那格雷临床获批用于血小板疾病,它稳定cAMP磷酸二酯酶PDE3A与RNase SLFN12之间的天然相互作用。曲美替尼临床获批用于癌症,它稳定MEK1/2激酶与激酶RAS抑制剂(KSR)的相互作用。RMC-6236则通过招募KRAS(ON)至亲环素A(CypA)来抑制RAS。
4. 合成分子胶降解剂
合成分子胶降解剂的发现最初是偶然的。沙利度胺直接结合cereblon(CRBN),诱导CRBN与Ikaros蛋白家族成员产生新相互作用,促进其泛素化和降解。结构研究阐明了IMiDs(沙利度胺类似物)的谷氨酰胺部分作为主要药效团,在CRBN的浅疏水口袋中结合,涉及三个关键色氨酸残基。新一代IMiDs(如Iberdomide和Mezigdomide)含有新的化学部分,使CRBN能够从开放的非活性构象转变为封闭的活性构象,从而增强降解活性。Indisulam诱导RNA结合蛋白RBM39通过DCAF15复合化降解。UM171则通过独特的机制降解转录共抑制因子CoREST。
5. 分子胶的理性设计
尽管理性设计分子胶比占据驱动方法更具挑战性,需要深入理解蛋白-蛋白界面,但已有证据表明,对抑制剂结构的微小改动可将作用机制从抑制剂转变为降解剂。例如,将可移植的富马酸酯“把手”连接到CDK4/6抑制剂上,可诱导蛋白降解。共价配体筛选也已被用于识别E3连接酶的共价招募者。
二、双功能诱导邻近药物
双功能化合物由两个独立的靶向配体组成,诱导感兴趣的细胞体之间产生邻近性。
1. 化学诱导二聚化(CID)
1993年,同源二聚体化合物FK1012被证明能诱导FKBP12的二聚化和抑制。Rimiducid被授予孤儿药资格,作为CAR-T细胞治疗的药理开关,通过化学诱导FKBP-caspase 9融合蛋白的二聚化来诱导快速凋亡。
2. 蛋白降解靶向嵌合体(PROTACs)
自2001年引入以来,PROTACs已扩展为一个广阔的领域和有前景的治疗模式。现代小分子PROTACs实现了高效力和靶特异性降解,这得益于IMiDs的发现和VHL E3连接酶复合物小分子配体的优化。PROTACs能够催化、亚计量地降解目标,实现长时间的活性。
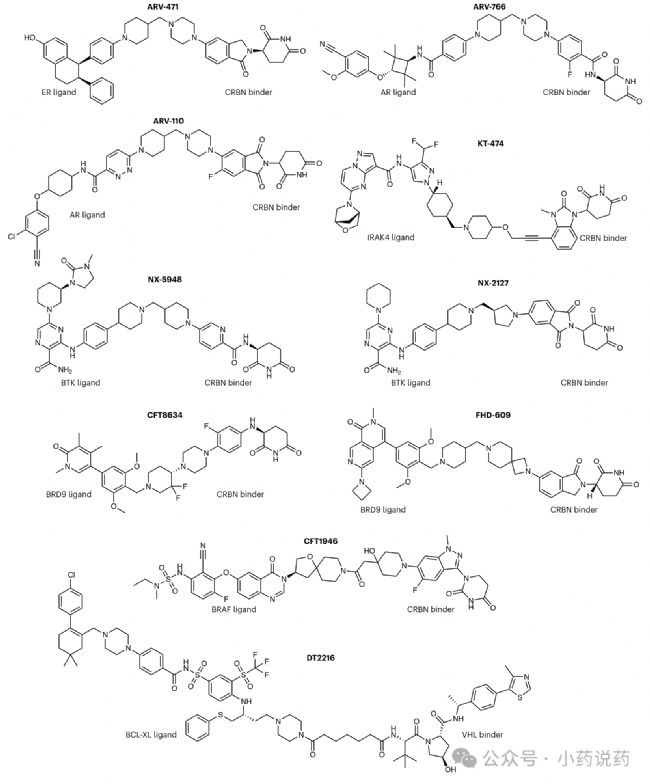
目前已有超过60种单价和双价药物处于临床试验中,主要针对肿瘤、炎症和神经退行性疾病。ARV-471是一种基于CRBN的PROTAC,靶向雌激素受体,已获批用于乳腺癌。上图展示了处于临床试验阶段的PROTACs化学结构。
PROTACs还显示出克服耐药性的潜力。例如,它们可以降解突变形式的致癌靶点,并且可以将泛抑制剂转化为异构体特异性降解剂。然而,耐药机制(如CRBN功能丧失突变或药物外排蛋白MRD1的增加)仍需考虑。扩展PROTAC设计的关键在于招募更多类型的E3连接酶或蛋白酶体核心组件。
三、超越细胞内靶点的靶向蛋白降解虽然PROTACs主要针对细胞内蛋白,但溶酶体通路可能更适合于错折叠蛋白、聚集体、细胞表面和胞外蛋白的降解。
1. 自噬体-溶酶体途径
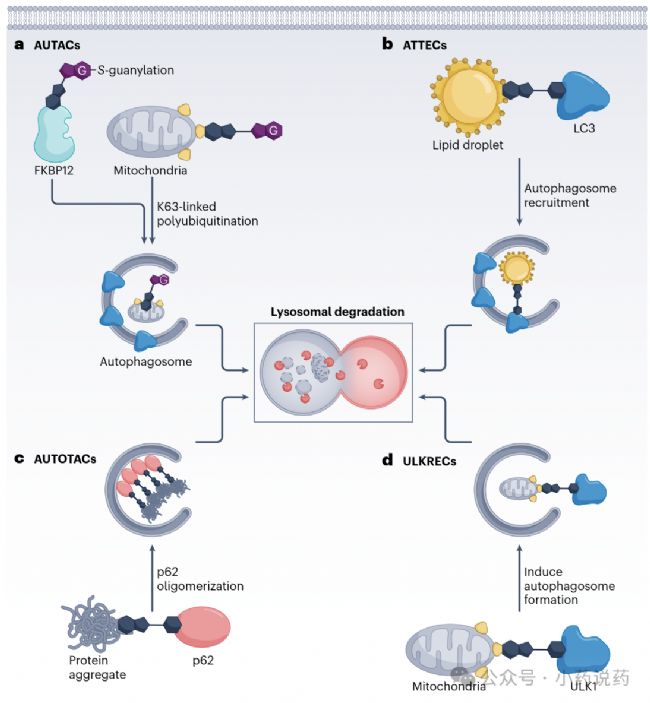
AUTACs:包含一个S-鸟苷化标签,诱导目标的K63连接多泛素化,招募至自噬体并在溶酶体降解。
ATTECs:将目标(如脂滴)与LC3自噬体蛋白连接,导致目标降解。
AUTOTACs:结合自噬受体p62并招募目标,导致p62寡聚化和自噬清除。
ULKRECs:招募自噬体相关激酶ULK1以诱导目标周围自噬体形成。
相关机制示意图展示了这些策略的工作原理。
2. 内体-溶酶体途径
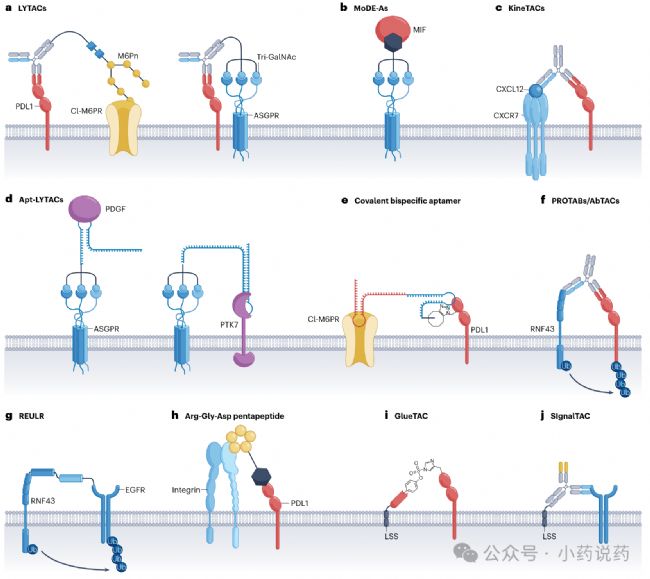
LYTACs:利用甘露糖-6-磷酸(M6P)或三天线N-乙酰半乳糖胺靶向CI-M6PR或ASGPR受体,将抗体识别的目标(如PDL1)引导至溶酶体降解。
MoDE-As:利用tri-GalNAc靶向ASGPR,连接小分子降解MIF。
KineTACs:双特异性工程抗体,包含靶向细胞因子受体和靶向目标蛋白的臂。
Apt-LYTACs:基于适配体的LYTAC,连接tri-GalNAc和适配体以降解目标。
PROTABs/AbTACs:双特异性抗体连接膜结合E3连接酶(如RNF43)与目标进行泛素依赖性降解。
GlueTAC:通过非天然氨基酸将溶酶体分选序列(LSS)共价连接至目标。
SignalTAC:将CI-M6PR的LSS与抗体连接以降解目标。
下图详细展示了这些内体-溶酶体依赖的降解模式。
诱导邻近的概念已被扩展用于开发通过双功能生物缀合物或小分子操纵翻译后修饰(PTM)的方法。
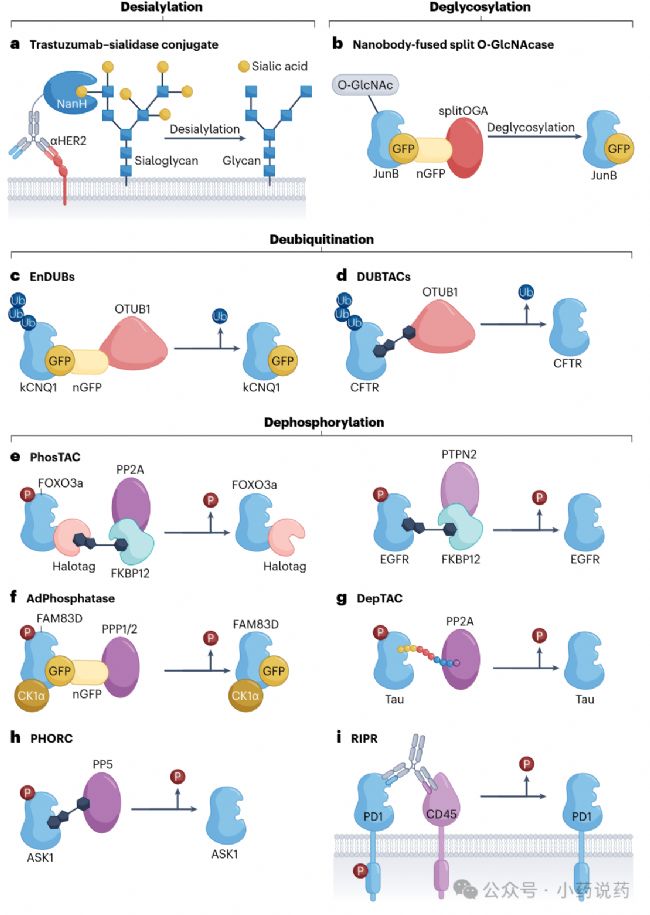
1. 去唾液酸化
HER2抗体曲妥珠单抗缀合唾液酸酶可实现显著、选择性的去唾液酸化,诱导自然杀伤细胞介导的抗体依赖性细胞毒性。图6a展示了曲妥珠单抗-唾液酸酶缀合物的作用机制。
2. 靶向蛋白稳定化(去泛素化)
EnDUBs:工程化去泛素酶,将催化域融合至识别GFP/YFP标签的纳米抗体,靶向去泛素化。
DUBTACs:异双功能小分子,招募去泛素酶OTUB1至目标蛋白(如CFTR),导致去泛素化和稳定化。图示展示了DUBTACs与CFTR结合并去除泛素的机制。
3. 磷酸化调控
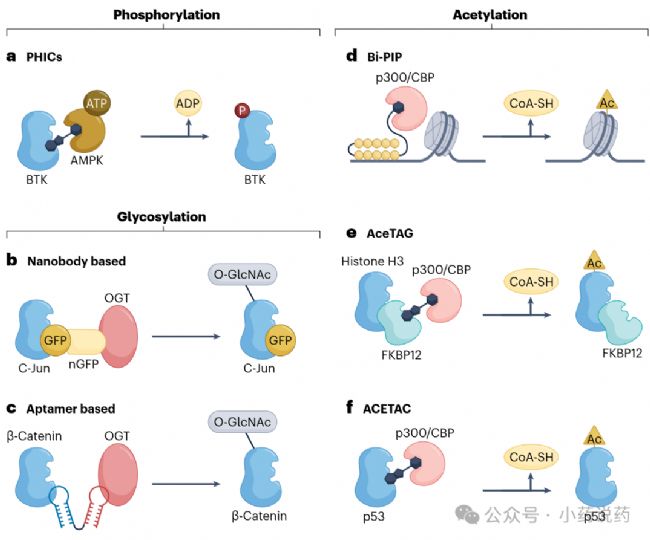
PHICs:磷酸化诱导嵌合小分子,诱导激酶与目标蛋白邻近以促进磷酸化。
PhosTACs:磷酸化靶向嵌合体,招募磷酸酶至目标蛋白以促进去磷酸化。例如,PhosTAC诱导EGFR去磷酸化促进癌细胞凋亡。
AdPhosphatase:利用融合纳米抗体的磷酸酶去磷酸化标记的目标蛋白。
PHORCs:磷酸酶招募嵌合体,连接磷酸酶PP5和磷蛋白ASK1,导致去磷酸化。
RIPR:受体抑制通过磷酸酶招募,双特异性抗体结合膜定位磷酸酶CD45和靶点受体PD1,诱导去磷酸化。
4. 糖基化调控
工程化纳米抗体OGT或splitOGA可用于靶向增加或去除目标的O-GlcNAc糖基化。双特异性适配体可诱导β-catenin的糖基化。
5. 乙酰化调控
Bi-PIP:连接组蛋白乙酰转移酶配体和聚酰胺DNA结合支架,靶向组蛋白乙酰化。
AceTAG:利用异双功能小分子连接乙酰转移酶配体和FKBP12配体,诱导乙酰化。
ACETAC:无标签小分子异双功能策略,连接乙酰转移酶配体和突变p53配体,诱导乙酰化。
下图总结了这些靶向PTM写入系统的机制。
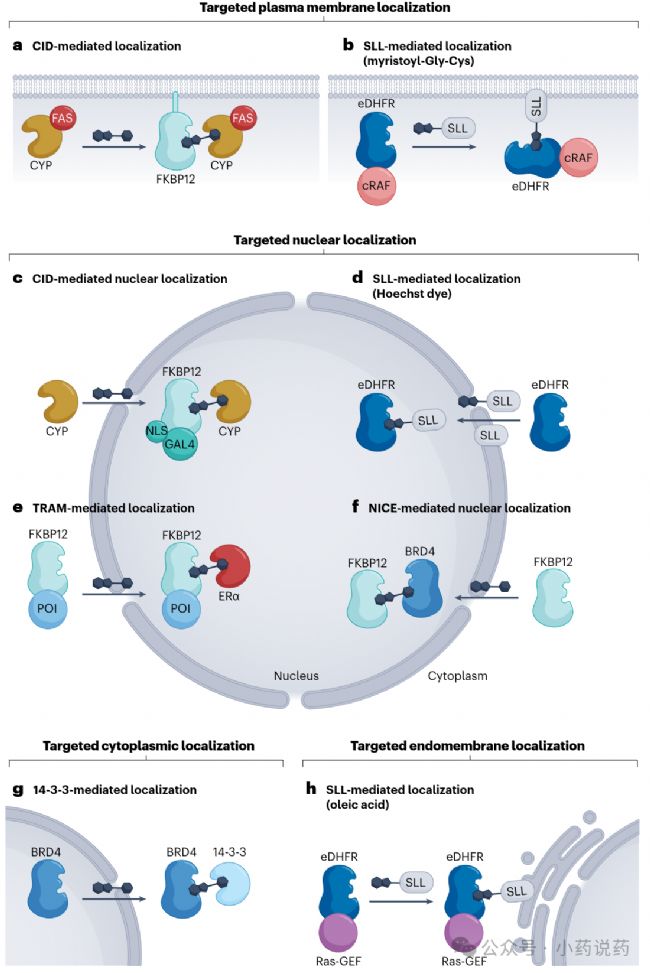
1. 靶向蛋白亚细胞定位
化学诱导二聚化(CID)系统历史上被用于选择性定位融合蛋白。脂肽基异双功能小分子(利用eDHFR标签和trimethoprim配体)可将标记蛋白重定向至质膜或内膜。靶向重定位激活分子利用核激素受体将目标定位入核。无标签小分子方法(如连接FKBP12配体和BRD4配体)也可实现核定位。下图展示了多种靶向定位的例子。
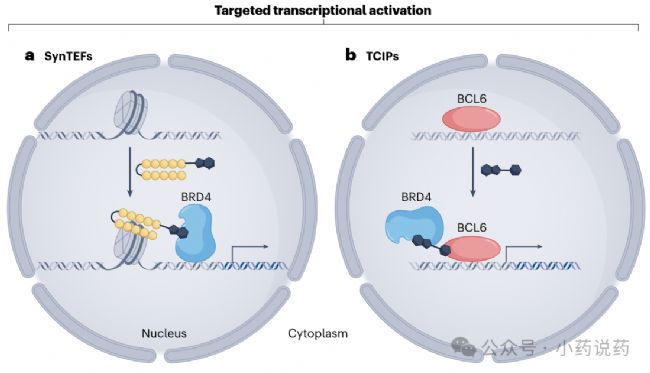
2. 靶向转录激活
序列特异性合成转录延伸因子通过连接DNA结合支架和转录激活因子BRD4,激活基因表达。转录化学诱导邻近通过嵌合配体招募转录激活因子至转录抑制因子(如BCL6),激活下游基因转录。下图展示了靶向转录激活和细胞死亡的机制。
3. 靶向细胞死亡
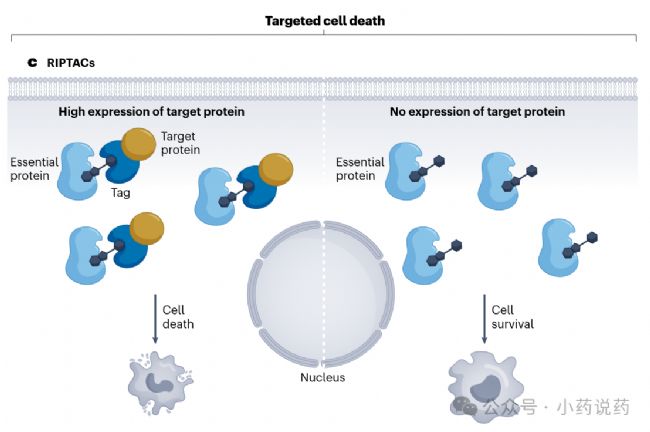
受调控的诱导邻近靶向嵌合体包含广泛表达的必需蛋白配体和组织特异性表达的靶蛋白配体,诱导邻近导致必需蛋白隔离和抑制,仅杀死表达靶蛋白的细胞。下图展示了RIPTACs的选择性杀伤机制。
结语
诱导邻近模式疗法是一个令人兴奋且快速增长的领域。分子胶和PROTAC降解剂的临床成功为控制细胞过程的新方法铺平了道路。理性设计分子胶的挑战虽大,但通过结构导向药物设计和共价配体修饰策略,前景乐观。扩展靶向蛋白降解至溶酶体通路,使得细胞表面和胞外蛋白得以被清除。未来,诱导邻近药物有望开启针对既往难治靶点的下一代疗法新时代。