mHTT在亨廷顿舞蹈症(HD)发病机制中的核心枢纽作用
亨廷顿舞蹈症(HD)是一种常染色体显性遗传的神经退行性疾病,典型表现为舞蹈样动作、认知障碍及精神异常三联征。该病由4号染色体HTT基因外显子1中CAG重复序列异常扩增引起。HD全球均有分布,高加索人群高发(患病率约(10.6~13.7)/10 万),而亚洲地区罕见(约0.10.7/10万),中国大陆尚缺确切流行病学数据。作为显性遗传病,其发病无显著性别差异。
亨廷顿舞蹈病的临床表现
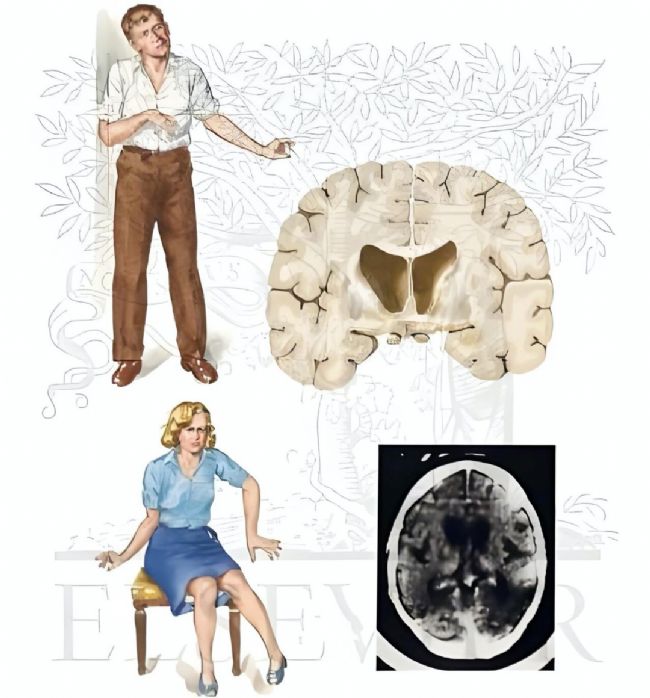
亨廷顿舞蹈病男女发病率无差异,虽可任何年龄起病,但多见于40~45岁。其核心症状涵盖运动、认知及精神三大障碍:运动方面,早期以舞蹈样动作为主,随病程进展可出现肌张力障碍、帕金森样表现,终致自主活动丧失;认知方面,执行力与注意力损害常在运动症状前10年即已出现;精神方面,超半数患者伴有抑郁、易激惹、淡漠等症状,严重者可出现幻觉或妄想。
亨廷顿舞蹈病发病机制
亨廷顿舞蹈症(HD)的发病机制复杂,核心在于突变亨廷顿蛋白(mHTT)引发的多系统级联反应。首先,含扩展聚谷氨酰胺的mHTT被切割成毒性片段,形成可溶性寡聚体或不溶性包涵体,通过“功能获得”毒性隔离必需蛋白。其次,mHTT干扰转录调控,抑制脑源性神经营养因子(BDNF)等关键基因表达,并引起染色质修饰异常。
细胞内环境方面,蛋白酶体功能障碍导致蛋白质稳态失衡;线粒体受损引发钙稳态失调、动力学异常及ATP生成减少,加剧氧化应激。突触层面,NMDA受体功能异常及谷氨酸摄取障碍导致兴奋性毒性,同时轴突运输受阻影响细胞器与递质递送。此外,神经胶质细胞功能紊乱,小胶质细胞释放促炎因子,星形胶质细胞摄取谷氨酸能力下降,共同加速神经元死亡。这些机制交织作用,最终导致纹状体等脑区神经元进行性丢失。
亨廷顿舞蹈病治疗
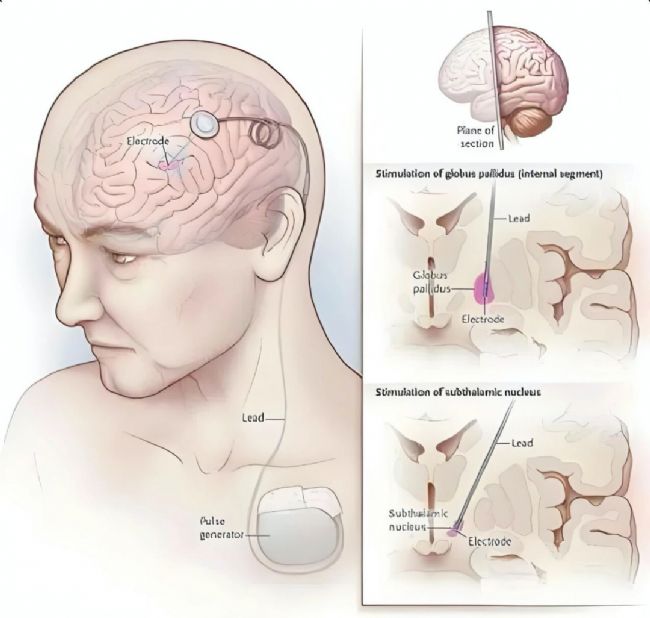
亨廷顿舞蹈症(HD)的治疗强调多学科协作,需神经科、精神科及康复团队全程参与。药物治疗是核心:针对舞蹈样动作,首选囊泡单胺转运蛋白2(VMAT2)抑制剂,如氘丁苯那嗪或丁苯那嗪,前者因代谢更慢、副作用更低而具优势;也可选用氟哌啶醇等多巴胺受体阻滞剂。精神症状方面,抑郁常用SSRI/SNRI类药物,躁狂或攻击行为则联用抗精神病药或心境稳定剂。认知障碍目前缺乏特效药,可尝试多奈哌齐并结合行为干预。手术治疗上,脑深部电刺激(DBS)适用于运动进展快但认知保留较好的患者,靶点多为苍白球内侧部,能显著改善运动及情绪功能。此外,综合管理不可或缺,包括针对性的物理治疗(步态与姿势训练)、心理支持、营养补充及抗氧化治疗,旨在最大限度延缓功能衰退,提升患者生活质量。
药物研发进展
亨廷顿舞蹈症(HD)的药物研发正经历从“对症缓解”向“疾病修饰”的历史性跨越。基因治疗处于领跑地位,uniQure的AAV5载体疗法AMT-130在I/II期研究中展现惊人潜力,高剂量组可将疾病进展减缓约75%-80%,预计2026年提交上市申请,有望成为全球首款HD基因药。核酸药物方面,反义寡核苷酸(ASO)策略正在迭代优化。尽管罗氏的tominersen因疗效争议受挫,但新一代ASO(如Sarepta的SRP-1005)正转向更精准的鞘内给药与早期干预,计划于2026年启动临床,旨在更高效地降低突变亨廷顿蛋白(mHTT)。此外,针对蛋白聚集、线粒体 dysfunction及神经炎症的小分子抑制剂也在同步探索中。当前研发核心已聚焦于“早诊早治”,力求在不可逆神经损伤发生前阻断病程。随着多项关键试验数据的读出,HD治疗领域正迎来从无药可治到有望延缓甚至阻断疾病的曙光。
亨廷顿舞蹈病的诊断
HD诊断依赖辅助检查与临床标准。辅助检查包括:UHDRS量表评估严重程度;MRI/CT显示尾状核等萎缩;血清或脑脊液NfL预测进展;基因检测精确测定CAG重复数(≥40确诊,27-35为中间型)。诊断标准需结合典型三联征(舞蹈样动作、认知及精神障碍)、常染色体显性家族史及CAG重复数>35。符合前两项可临床诊断,基因确认则确诊;仅有基因异常而无临床症状者定义为症状前HD;有家族史但无典型症状者也建议基因检测以排除。
菲恩生物聚焦亨廷顿舞蹈症(HD)研究,提供高纯度突变亨廷顿蛋白(mHTT)及关键神经退行性靶点蛋白,检测ELISA试剂盒与神经元损伤标志物。全面支持HD发病机制解析、新型生物标志物验证及靶向基因疗法与神经保护药物的研发。
以下是菲恩生物亨廷顿舞蹈症相关指标产品推荐