虚拟筛选赋能药物研发:三大实战应用解析
从数以亿计的化合物中筛选活性分子,曾是药物研发最耗时费力的环节。如今,虚拟筛选 (Virtual Screening,VS) 结合 AI 技术已从辅助工具跃升为核心引擎,在老药新用、难成药靶点、新型分子工具三大方向屡获突破[1]。
Section.01核心机制:从“大海捞针”到“精准制导”
虚拟筛选的本质是利用计算机算法对大型化合物库进行快速过滤,以富集少数潜在活性分子供后续实验验证。其技术路径主要分为基于结构的虚拟筛选 (SBVS) 和基于配体的虚拟筛选 (LBVS)
(详见往期推文:干货分享 | SBVS vs LBVS:虚拟筛选两条路,科研人该怎么选?)(mp.weixin.qq.com/s?__biz=MzI5MjMyNDQ0Mw==&mid=2247688638&idx=2&sn=574dea54431f7359d353b65d0a90c480&scene=21&poc_token=HGplx2qjAebM9NmNFstlH7Wh_Hqdb5K5CUfWlBEQ)。
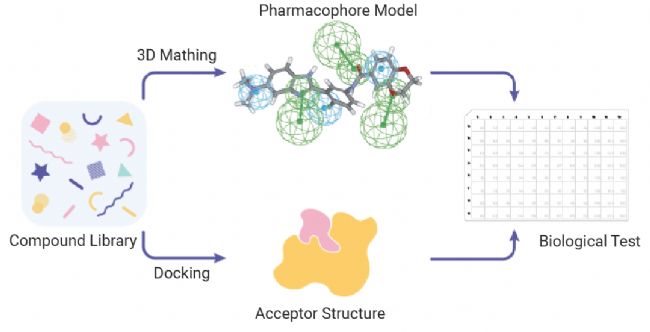
分子对接是 SBVS 的核心技术,它通过搜索算法探索配体在靶点蛋白活性口袋中的构象,并利用打分函数预测结合亲和力。然而,传统打分函数往往因简化熵变计算而导致预测偏差。近期研究引入了机器学习修正模型,如“Docking Score ML”,通过分析超过 20 万个已知靶点的对接复合物数据,显著提升了打分函数的准确性,有效改善了传统方法在复杂蛋白-配体相互作用中的偏见问题[2]。此外,针对蛋白质柔性带来的挑战,系综对接 (Ensemble Docking) 和水分子映射技术 (如WaterMap) 被广泛应用,通过精确描述界面水分子的热力学特征,进一步提高了筛选的命中率[3]。
Section.02
前沿应用:从传统药物发现到前沿分子设计的全面突破
技术原理固然重要,但对于各位科研汪而言,最关心的始终是:虚拟筛选在实战中到底能做什么? 以下三个来自近期 MCE 协助客户发表的顶刊真实案例,分别代表了虚拟筛选的三种应用方向。
一、老药新用——虚拟筛选从已上市/已进入临床药物中发现全新靶点与适应症
在近期一项发表于 Signal Transduction and Targeted Therapy (IF=81.2) 的研究中,研究人员发现脂肪酸代谢酶 ACADS 在结直肠癌中异常低表达,导致 mtDNA 高甲基化,抑制 mtDNA 泄漏与 cGAS-STING 通路,从而建立免疫抑制微环境,促进肿瘤进展[4]。
为了将这一机制转化为治疗策略,研究团队开展了基于结构的虚拟筛选:以 ACADS 蛋白晶体结构 (PDB: 2VIG) 为靶点,对 MCE 生物活性化合物库中的 2.5w 种化合物进行三级逐级筛选 (HTVS→SP→XP) ,结合人工校验,最终从数万化合物中锁定 8 个候选分子。体外验证发现,金丝桃素 (Hypericin) 可显著上调 ACADS 蛋白水平。表面等离子体共振 (SPR) 实验进一步证实两者直接结合,亲和力 Kd 达 4.25μM。
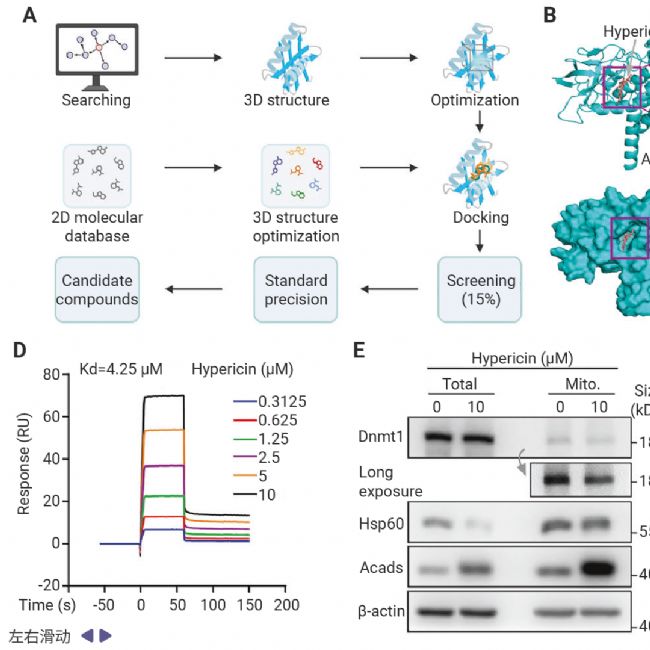
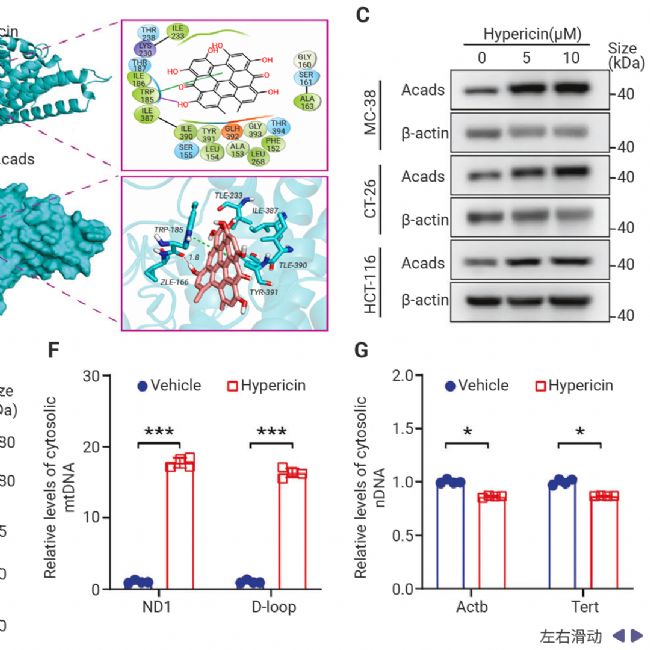
图 1. 金丝桃素以 ACADS 为靶点,实现免疫激活与结直肠癌 (CRC) 治疗[4]。
后续细胞、动物模型及人源肿瘤组织实验均证明,Hypericin 通过 ACADS 依赖的方式激活 cGAS-STING 通路,重塑免疫微环境,抑制肿瘤生长。
值得注意的是,Hypericin 作为光敏剂已成功完成 III 期临床试验,安全性良好,这一案例展示了虚拟筛选如何为“老药”赋予“新生命”——从已过 III 期临床的药物中发现全新的抗肿瘤免疫机制,体现了虚拟筛选在老药新用方向上的独特价值。
二、靶向“不可成药”膜蛋白——突破无经典口袋的成药性限制
草酸钙肾结石是最常见的尿路结石类型,复发率高达 50%,但其形成的起始步骤长期悬而未决。在一项发表于 Advanced Science (IF=14.3) 的研究中,团队通过激光捕获显微切割结合质谱分析,发现肾间质羟基磷灰石 (HAP) 沉积区域的成纤维细胞中 FASLG 显著上调 (FC=4.7)[5]。机制研究表明,HAP 晶体与成纤维细胞膜蛋白 THY1 结合,改变其配体结合偏好性——增强与 SFRP1 的结合、抑制与 NDP 的结合——进而激活 GSK3α/β-β-catenin 信号通路,直接上调 FASLG 转录,分泌的 FASLG 诱导邻近尿路上皮发生失巢凋亡,导致上皮脱落、斑块暴露,最终为草酸钙结石提供黏附位点。
THY1 是 GPI 锚定膜蛋白,无跨膜结构域和胞内结构域,完全通过蛋白-蛋白相互作用传递信号,缺乏经典小分子口袋,传统上被视为“不可成药”。团队以 AlphaFold 预测的 THY1 结构为靶点,对来自 MCE 生物活性库 Plus 和类药多样性库 Plus 中的 107,015 种化合物进行 HTVS→SP→XP→MM-GBSA→PLIF 逐级筛选,最终锁定天然产物 Benarthin。SPR 证实其与 THY1 高亲和力结合 (Kd=51 nM) ,Biotin pull-down 和 CETSA 进一步验证了细胞内靶向结合。Benarthin 不阻断 HAP 与 THY1 的结合,但阻断 THY1-SFRP1 互作——它不是“关掉”信号,而是“重新平衡”信号网络。在两种 RP 小鼠模型中,口服 Benarthin 显著保护了尿路上皮完整性。
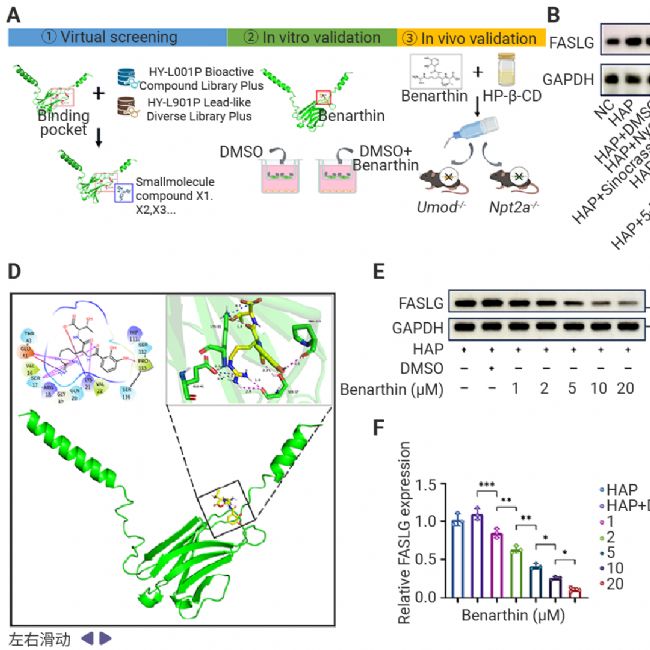
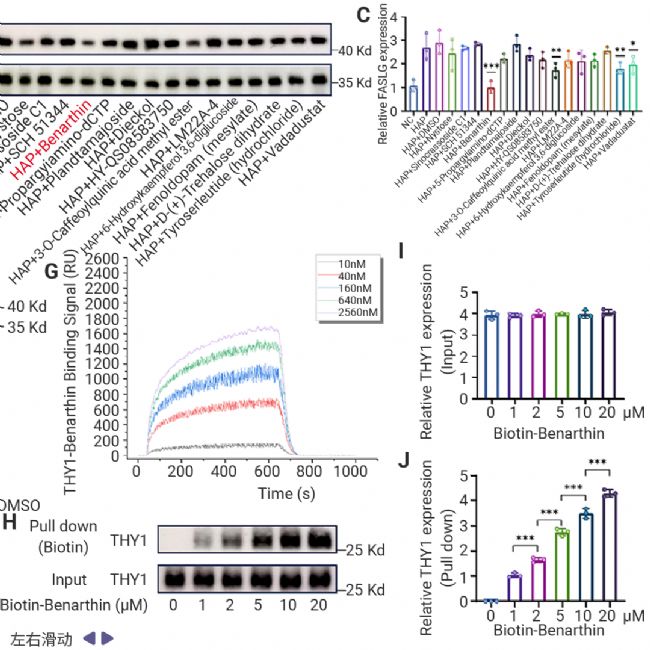
图 2. 苯甲酮 (Benarthin) 抑制 THY1-SFRP1 结合及 GSK3α/β–β-catenin–FASLG 信号通路,从而抑制人原代视网膜色素上皮细胞 (hRPSECs) 的失巢凋亡 (anoikis) [5]。
这一案例突破了“无口袋膜蛋白”的成药性限制——通过靶向蛋白-蛋白相互作用界面,干预配体结合偏好性,体现了虚拟筛选在靶向难成药靶点方向上的突破性潜力。
三、为新型分子工具提供“弹头”——虚拟筛选赋能 DUBTAC 等嵌合体设计
2 型糖尿病 (T2DM) 患者的种植体骨整合效果差,即使血糖控制良好,骨再生能力仍低于非糖尿病患者,提示存在高血糖以外的内在分子缺陷。
在一项发表于 Journal of Advanced Research (IF=10.7) 的研究中,团队发现 T2DM 患者颌骨 BMSCs 中谷氨酰胺合成酶 GLUL 显著下调,且其表达与成骨分化能力呈剂量依赖性相关。机制上,E3 泛素连接酶 SYVN1 在 T2DM 中上调,介导 GLUL 在 K259/K334 位点的泛素化降解,导致 GLUL 蛋白水平下降、成骨分化受损[6]。
为恢复 GLUL 蛋白水平,团队针对 GLUL (PDB:2Z5Z) 的 K259/K334 位点,对来自 MCE 生物活性库和类药多样性库的 73,562 种化合物进行分子对接,结合 MST 验证与 DUBTAC 合成可行性评估 (活性基团数量) ,最终选择 HY-126351 作为靶向弹头——虽然其结合力并非最强,但仅含 1 个活性基团,更适合后续衍生化。团队将 HY-126351 与去泛素化酶 OTUB1 的共价配体 EN523 通过化学 linker 连接,设计合成了 HY-X3369 DUBTAC,其原理是招募 OTUB1 到 GLUL 附近去除泛素链,恢复 GLUL 蛋白水平。在 GK 糖尿病大鼠股骨种植体模型中,HY-X3369 局部注射显著促进了新骨形成与骨整合 (BV/TV、Tb.Th、Tb.N 显著提高),且主要器官无病理改变。OTUB1 敲低后 HY-X3369 效应消失,证明其靶向特异性。
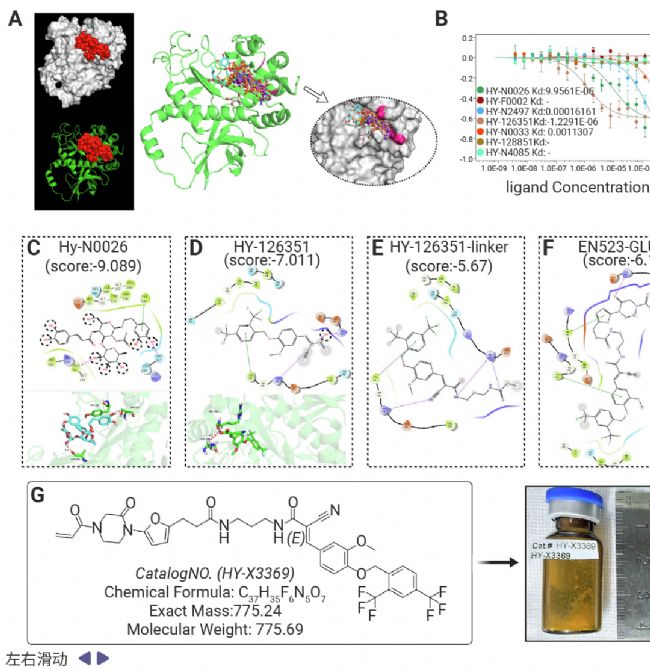
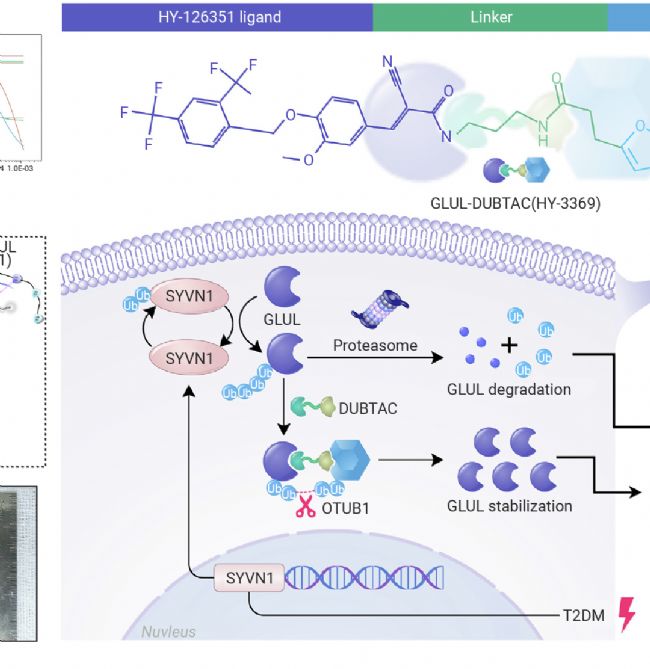
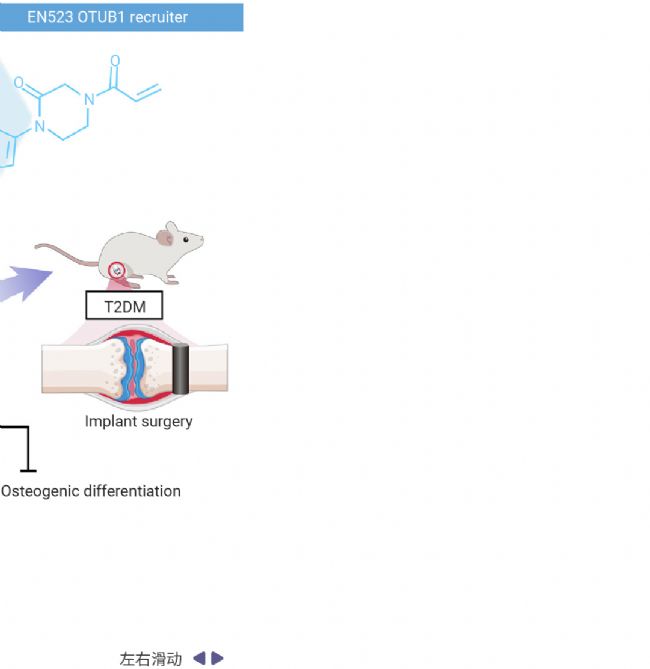
图 3. 虚拟筛选得到 DUBTAC 配体[6]。
这一案例展示了虚拟筛选的“进阶应用”——它不仅找到了配体,更为新一代蛋白靶向技术 (DUBTAC) 提供了核心“弹头”,体现了虚拟筛选从“找药”到赋能新型分子工具的范式跃迁。
三个案例分别代表了虚拟筛选的三大并列方向——老药新用 (从已过 III 期临床的药物中发现全新抗肿瘤免疫机制) 、靶向难成药靶点 (突破 GPI 锚定膜蛋白的成药性限制) 、赋能新型分子工具 (为 DUBTAC 提供核心“弹头”) 。三者互不隶属,共同勾勒出虚拟筛选从传统药物发现到前沿分子设计的完整生态。
Section.03
结语
从结直肠癌到 2 型糖尿病,从老药新用到难成药靶点药物研发,基于分子对接的虚拟筛选技术正在深刻地改变药物研发的范式。它让研究人员能够在计算机上“预览”数百万甚至数十亿个化合物与靶点的结合模式,大幅压缩了药物发现的早期阶段。
当然,虚拟筛选仍然需要与实验验证紧密结合,才能真正推动候选分子走向临床。但可以确定的是,随着计算能力的提升、算法模型的优化以及蛋白结构数据的积累,虚拟筛选必将在未来的药物研发中扮演更加核心的角色。
产品推荐:
虚拟筛选
(www.medchemexpress.cn/virtual-screening.html)
虚拟筛选 (Virtual Screening, VS) 是基于小分子数据库开展的活性化合物筛选。利用小分子化合物与药物靶标间的分子对接运算,虚拟筛选可快速从几十至上百万分子中,遴选出具有成药性的活性化合物,大大降低实验筛选化合物数量,缩短研究周期,降低药物研发的成本
AI 筛选
(www.medchemexpress.cn/ai-driven-drug-screening.html)
人工智能 (Artificial Intelligence,AI) 药物筛选是一种结合 AI 技术与计算化学的高通量筛选方法,广泛应用于蛋白结构预测、新药研发和分子设计与优化等领域。其主要目的是利用机器学习 (MachineLearning,ML) 算法分析大量数据,从中学习规律,生成 AI 打分函数,以此提高筛选效率,加速候选药物的发现过程。
分子对接
(www.medchemexpress.cn/molecular-docking-service.html)
分子对接 (Molecular Docking) 是一种基于计算模拟的药物分子与生物大分子 (如蛋白质、核酸等) 相互作用预测技术。其核心原理包括锁钥模型 (Lock-and-KeyModel) 和诱导契合学说 (InducedFitTheory) ,分别描述配体-受体的刚性匹配和动态构象调整过程。
分子动力学模拟
(www.medchemexpress.cn/dynamics-simulation.html)
分子动力学(Molecular Dynamics, MD)模拟是一种基于牛顿力学,综合了物理、数学和化学等多种学科的计算机模拟方法,用于研究分子体系的运动和相互作用、预测分子体系的行为和结构性质。通过计算机分子模拟,研究人员能够在分子水平上理解生物大分子的运动与生物功能、蛋白-小分子之间相互作用机理。
计算机反向找靶
(www.medchemexpress.cn/reverse-target-identificatio.html)
计算机反向找靶(Computer-aided Reverse Target Identification,也被称为靶点筛选、反向找靶、靶点垂钓等),是新药研发和老药新用的关键环节,目的是识别药物发挥调控作用的核心生物靶点,为新药开发和现有药物的再利用提供重要方向。
网络药理学
(www.medchemexpress.cn/network-pharmacology.html)
网络药理学 (Network Pharmacology) 是以系统生物学与生物网络稳态理论为基础,从整体视角解析疾病病理演变规律,探究药物与机体之间的相互作用机制,以此指导新药研发的交叉学科。通过构建药物成分 - 疾病靶点 - 信号通路、蛋白质相互作用等生物网络,系统性关联药物与疾病,聚焦多条信号通路协同调控,研究人员能够初步解析药物药理作用分子机制,进而辅助提升新药临床试验成功率,有效降低药物研发成本。
参考文献:
[1] LIU X, REN X, LI P, et al. Research progress of artificial intelligence in high-throughput drug screening[J]. Frontiers in Pharmacology, 2026, 17.