眼药液质检批量暴雷背后:不溶性微粒检验在药企质检中的必要性
一、9月,眼药水行业的“黑色集中期”
2026年9月4日,国家药监局发布《关于37批次不符合规定药品的通告》。13家企业、37批次药品被点名,其中眼用制剂成为“重灾区”——珍视明10批次、青山利康13批次妥布霉素地塞米松滴眼液因性状、粒度、无菌项目不合格被通报。而在国际市场,Santen公司的Verkazia滴眼液也因环孢素结晶析出导致含量不足,在法国被召回。
一个月内,国内外多起滴眼液质量事件集中爆发。这不是巧合。
二、粒径失控:不是“治不好”,是“越治越伤”
滴眼液中的不溶性微粒和粒径失控,从来不是“疗效打折扣”这么简单。
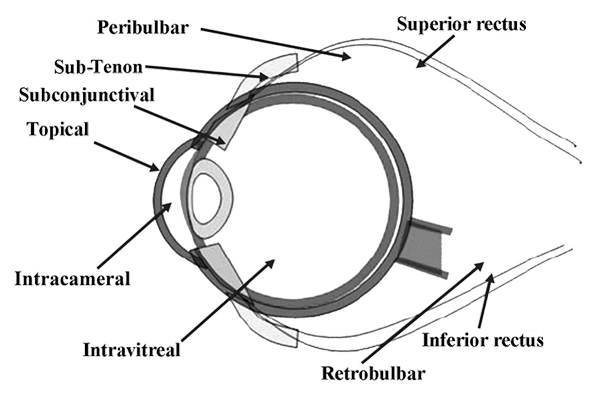
眼内组织——尤其是玻璃体和视网膜——是一个微小且高度封闭的空间。区别于静脉注射中的微粒可随血液循环分布或被吞噬,注入眼内的微粒可能在局部滞留或蓄积,产生长期危害。研究表明,眼内注射液中哪怕是微小的不溶性微粒(如包材脱落、硅油微滴或蛋白质聚集体),也可能引发无菌性眼内炎症、飞蚊症、眼压升高,甚至刺激眼内细胞介导的免疫反应。
对于混悬型滴眼液,粒径分布直接决定药物在眼表的滞留时间和刺激程度。粒度过大,异物感强烈,损伤眼表;粒度过小,药物过快清除,疗效不足。当粒径失控的产品被滴入眼中,患者得到的不是治疗,是通过质量缺陷加剧的二次伤害。
三、为什么是9月?
2025年版《中国药典》于2025年10月1日正式施行。新版药典对不溶性微粒检查法(通则0903)进行了系统性修订,适用范围从“静脉用注射剂”大幅扩展至皮下、皮内等多途径注射剂,并首次将鞘内、椎管内等高风险制剂纳入管控。
更关键的是,2025版药典新增了<3903>生物制品眼内注射剂不溶性微粒检查法专章,专门针对注射部位为玻璃体内、前房内、视网膜下等眼内组织的生物制品注射剂,填补了此前眼内给药途径无独立微粒管控标准的空白。
新规执行后的第一批抽检,恰好落在9月。这不是集中暴雷,是集中暴露——暴露的是长期存在的问题,在新标准下终于现形。
四、光阻法为什么失灵了?
过去,不溶性微粒检测的第一法是光阻法。原理很简单:微粒通过检测通道时阻挡光线,信号变化与微粒截面积相关。
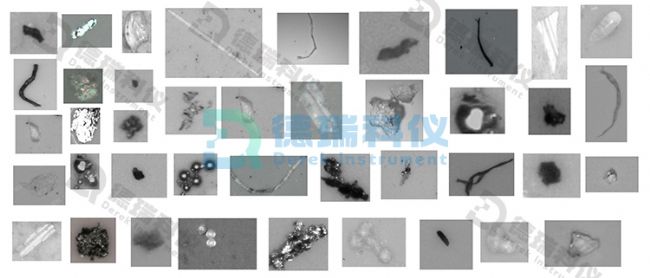
但这套方法有其明确的适用边界。根据药典规定,光阻法不适用于黏度过高和易析出结晶的制剂,也不适用于进入传感器时容易产生气泡的注射剂。对于有颜色的样品和有粘度的样品,容易出现假性结果;无法识别气泡和硅油,会出现假性计数。
混悬型滴眼液恰恰是光阻法的“盲区”——高粘度、易析出、易抱团。当药液本身是混悬体系,光阻法测到的“微粒”中,有多少是药物晶体、有多少是辅料聚集、有多少是真正的异物污染?无法区分。
不是光阻法“不行”,是混悬滴眼液这类产品,光阻法根本测不准。
五、新药典的执行办法
2025版药典的修订逻辑,直接指向了上述痛点。
第一,检测范围扩展。 通则0903删除“静脉用”限定词,将皮下、皮内、鞘内、椎管内等注射途径全部纳入管控。这意味着更多高风险制剂被纳入微粒检测的强制范围。
第二,检查用水标准收紧。 新规要求检查用水25mL中10μm及以上微粒≤25粒、25μm及以上≤5粒,并在<3903>中明确“不得含有50μm及以上的微粒”。水本身不干净,检测结果无从谈起。
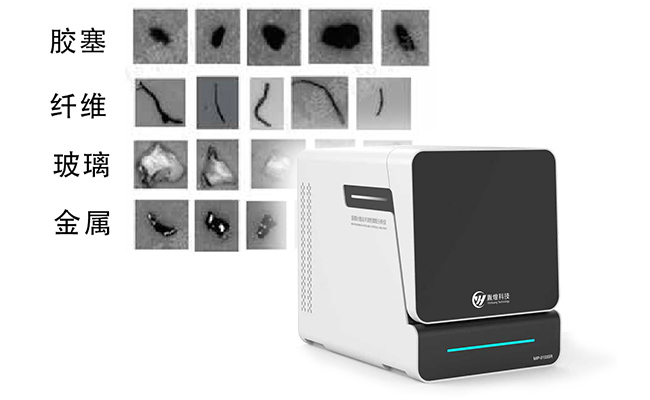
第三,方法适用性明确。 药典明确指出光阻法的局限,对于黏度过高、易析出结晶、易产生气泡的制剂,应选择更适合的检测方法。显微计数法作为第二法,在光阻法不适用的场景下成为必选项。
执行层面的核心动作:
确认产品是否落入新规的强制检测范围
评估现有光阻法是否适配产品特性(粘度、颜色、是否含气泡风险)
对光阻法不适配的产品,切换至显微计数法或流式动态图像法
当药典标准升级、检测范围扩大、方法适用性被重新界定,您还在习惯性采用旧检测手段维持运营吗?坐等暴雷品牌形象受影响,药品批次作废并处罚,还是主动迎接面对新检测新办法?德瑞科研等您来一起探讨~

2026年9月4日,国家药监局发布《关于37批次不符合规定药品的通告》。13家企业、37批次药品被点名,其中眼用制剂成为“重灾区”——珍视明10批次、青山利康13批次妥布霉素地塞米松滴眼液因性状、粒度、无菌项目不合格被通报。而在国际市场,Santen公司的Verkazia滴眼液也因环孢素结晶析出导致含量不足,在法国被召回。
一个月内,国内外多起滴眼液质量事件集中爆发。这不是巧合。
二、粒径失控:不是“治不好”,是“越治越伤”
滴眼液中的不溶性微粒和粒径失控,从来不是“疗效打折扣”这么简单。
眼内组织——尤其是玻璃体和视网膜——是一个微小且高度封闭的空间。区别于静脉注射中的微粒可随血液循环分布或被吞噬,注入眼内的微粒可能在局部滞留或蓄积,产生长期危害。研究表明,眼内注射液中哪怕是微小的不溶性微粒(如包材脱落、硅油微滴或蛋白质聚集体),也可能引发无菌性眼内炎症、飞蚊症、眼压升高,甚至刺激眼内细胞介导的免疫反应。
对于混悬型滴眼液,粒径分布直接决定药物在眼表的滞留时间和刺激程度。粒度过大,异物感强烈,损伤眼表;粒度过小,药物过快清除,疗效不足。当粒径失控的产品被滴入眼中,患者得到的不是治疗,是通过质量缺陷加剧的二次伤害。
三、为什么是9月?
2025年版《中国药典》于2025年10月1日正式施行。新版药典对不溶性微粒检查法(通则0903)进行了系统性修订,适用范围从“静脉用注射剂”大幅扩展至皮下、皮内等多途径注射剂,并首次将鞘内、椎管内等高风险制剂纳入管控。
更关键的是,2025版药典新增了<3903>生物制品眼内注射剂不溶性微粒检查法专章,专门针对注射部位为玻璃体内、前房内、视网膜下等眼内组织的生物制品注射剂,填补了此前眼内给药途径无独立微粒管控标准的空白。
新规执行后的第一批抽检,恰好落在9月。这不是集中暴雷,是集中暴露——暴露的是长期存在的问题,在新标准下终于现形。
 |
 |
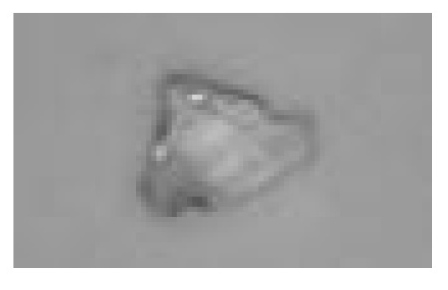 |
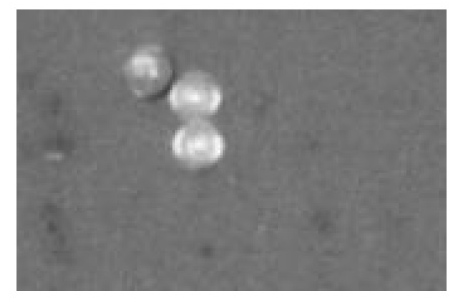
| 蛋白聚集体 | 硅油滴 | 晶体 |
四、光阻法为什么失灵了?
过去,不溶性微粒检测的第一法是光阻法。原理很简单:微粒通过检测通道时阻挡光线,信号变化与微粒截面积相关。
但这套方法有其明确的适用边界。根据药典规定,光阻法不适用于黏度过高和易析出结晶的制剂,也不适用于进入传感器时容易产生气泡的注射剂。对于有颜色的样品和有粘度的样品,容易出现假性结果;无法识别气泡和硅油,会出现假性计数。
混悬型滴眼液恰恰是光阻法的“盲区”——高粘度、易析出、易抱团。当药液本身是混悬体系,光阻法测到的“微粒”中,有多少是药物晶体、有多少是辅料聚集、有多少是真正的异物污染?无法区分。
不是光阻法“不行”,是混悬滴眼液这类产品,光阻法根本测不准。
2025版药典的修订逻辑,直接指向了上述痛点。
第一,检测范围扩展。 通则0903删除“静脉用”限定词,将皮下、皮内、鞘内、椎管内等注射途径全部纳入管控。这意味着更多高风险制剂被纳入微粒检测的强制范围。
第二,检查用水标准收紧。 新规要求检查用水25mL中10μm及以上微粒≤25粒、25μm及以上≤5粒,并在<3903>中明确“不得含有50μm及以上的微粒”。水本身不干净,检测结果无从谈起。
第三,方法适用性明确。 药典明确指出光阻法的局限,对于黏度过高、易析出结晶、易产生气泡的制剂,应选择更适合的检测方法。显微计数法作为第二法,在光阻法不适用的场景下成为必选项。
执行层面的核心动作:
确认产品是否落入新规的强制检测范围
评估现有光阻法是否适配产品特性(粘度、颜色、是否含气泡风险)
对光阻法不适配的产品,切换至显微计数法或流式动态图像法
当药典标准升级、检测范围扩大、方法适用性被重新界定,您还在习惯性采用旧检测手段维持运营吗?坐等暴雷品牌形象受影响,药品批次作废并处罚,还是主动迎接面对新检测新办法?德瑞科研等您来一起探讨~