从发病机制到基因疗法解读杜氏肌营养不良症(DMD)及相关小鼠模型
2023年,FDA全年批准了5款基因疗法,适应症全部指向罕见病。其中有一款格外特殊——它是全球首个也是目前唯一获批用于治疗杜氏肌营养不良症(DMD)的基因疗法。
DMD究竟是一种什么病?为什么这么难治?基因疗法又是如何突破的?本期「实鼠罕见」,小编带大家系统梳理DMD的发病机理、临床特征,以及当前主流治疗策略的最新进展。
1. 杜氏肌营养不良:一场"读码框的灾难"
杜氏肌营养不良(Duchenne Muscular Dystrophy,DMD)是一种X连锁隐性遗传的致死性肌肉疾病。由于致病基因位于X染色体,绝大多数患者为男性。
发病根源在于:患者X染色体上的 DMD 基因发生突变,导致其编码的抗肌萎缩蛋白(dystrophin)缺失或功能丧失。失去 dystrophin 支撑的肌膜在肌肉收缩时结构稳定性下降、反复断裂,最终引发肌细胞大规模坏死。
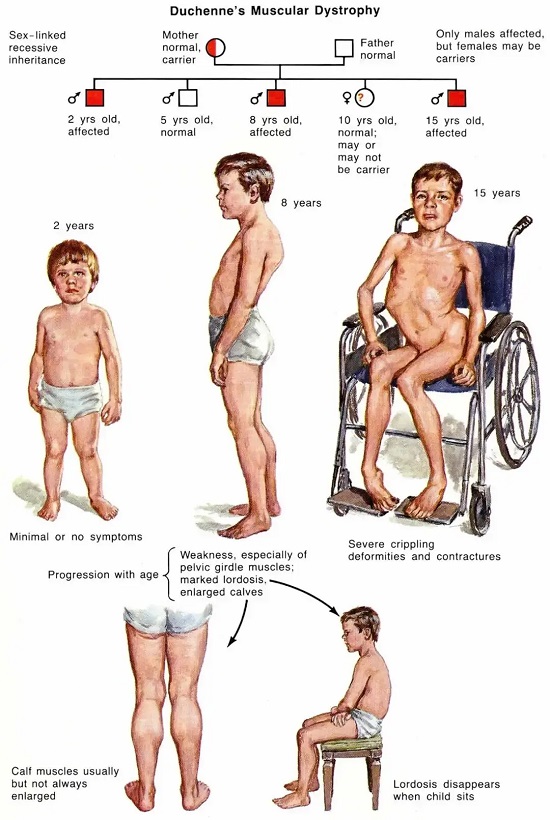
[图 1. 杜氏肌营养不良示意图]
这绝非小众疾病。全球每 3500~6000 名新生男婴中就有 1 名 DMD 患儿;中国是DMD患病人数最高的国家之一,每年新增患儿 400~500 例,累计患者高达 7~8 万人。
2. DMD 基因:人类最大的编码基因,也是突变"重灾区"
DMD 编码基因位于 Xp21.1,全长约 2220 kb,含 79个外显子,cDNA 长 14 kb——这是迄今已知人类最大的编码基因。
常见突变类型
- 外显子缺失(55%~65%):最常见,缺失导致读码框移位,dystrophin 翻译提前终止
- 点突变(约 25%):多为无义突变,直接产生终止密码子
- 重复突变(约 8%):外显子重复插入,同样破坏读码框
Dystrophin 蛋白的功能
Dystrophin 主要分布于骨骼肌和心肌细胞,通过 N 端连接细胞骨架、C 端连接细胞膜,发挥"减震支架"的作用,保护肌细胞膜在反复收缩中不受损伤。
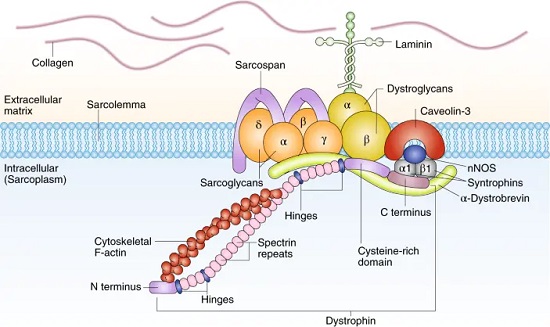
[图 2. Dystrophin 蛋白结构示意图]
DMD vs BMD:同基因,不同命运
同样是 DMD 基因突变,导致 Becker 肌营养不良(BMD)的突变类型为整码突变——读码框未移位,dystrophin 虽有部分缺失,但 N 端和 C 端功能域得以保留,症状因此轻得多。这一"整码 vs 移码"的差异,也成为外显子跳跃疗法设计的理论依据。
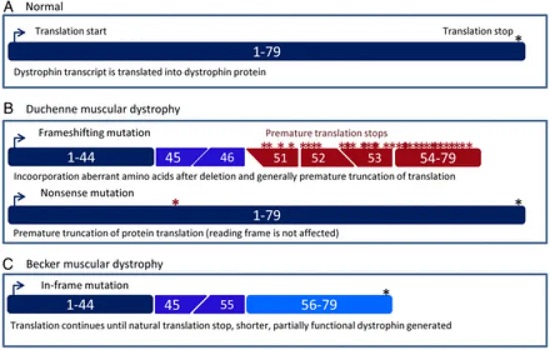
图3. dystrophin蛋白 [3]
3. 临床特征:从"走路姿势异常"到"心肺衰竭"
DMD 的病程进展有明确的时间轨迹,小编整理如下:
- 2~5 岁:首发症状出现,四肢近端两侧对称性肌无力,坐站困难,上下楼费力,可见"鸭步"或 Gowers 征(用手撑膝站起)
- 7~12 岁:病情持续加重,累及心肌和呼吸肌,丧失独立行走能力
- 20 岁前:大多数患者因心肺功能衰竭死亡,预后极差
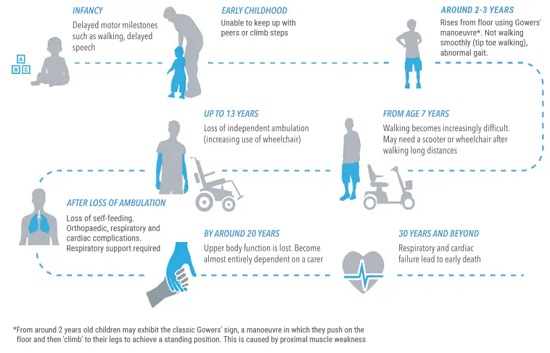
[图 4. 杜氏肌营养不良发展进程]
皮质激素长期以来是 DMD 的主流治疗手段,但作用有限且副作用显著。近年来,以基因疗法为核心的新策略正在加速推进,目前主要有以下四条技术路线:
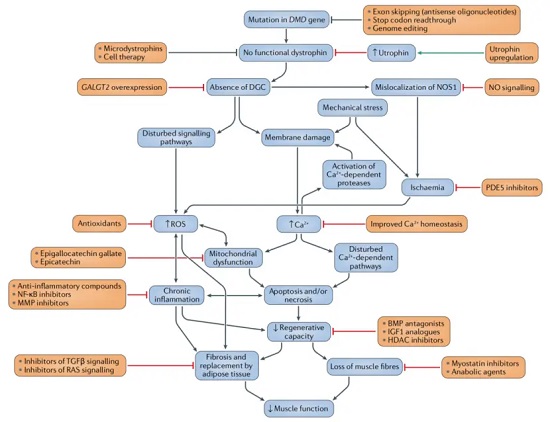
[图 5. 治疗 DMD 的主要/辅助疗法概览]
路线一:基因递送疗法(微抗肌萎缩蛋白策略)
思路是在患者肌细胞内重新表达有功能的 dystrophin。主流载体是腺相关病毒(AAV),但 AAV 装载上限约 4.5 kb,远小于 DMD 全长 cDNA(14 kb)。
解决方案是设计一个保留关键结构域的缩短版——微抗肌萎缩蛋白(microdystrophin),虽然序列更短,但能承担大部分 dystrophin 的功能。
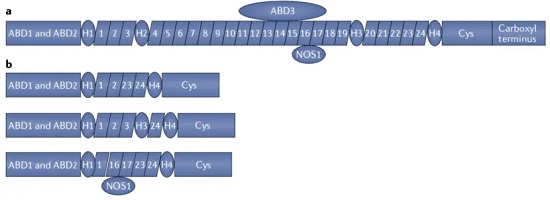
[图 6. microdystrophin 示意图]
2023年6月获批的 SRP-9001(elevidys)正是这一策略的代表。临床前数据显示,SRP-9001 转基因可成功递送至肌肉细胞,平均每个细胞核内载体基因拷贝数达 3.87,且能在目标组织(肌纤维)稳定表达 microdystrophin。临床试验中,患者接受治疗 1 年后的运动能力显著优于对照组。
路线二:外显子跳跃疗法
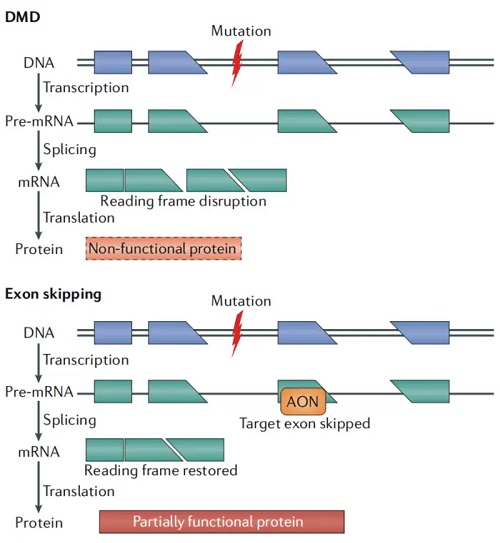
利用反义核酸(反义RNA或单链DNA)与突变 DMD 基因转录出的 pre-mRNA 结合,诱导"跳过"致病外显子,从而恢复读码框,产生具有部分功能的 dystrophin 蛋白。
路线三:基因编辑疗法
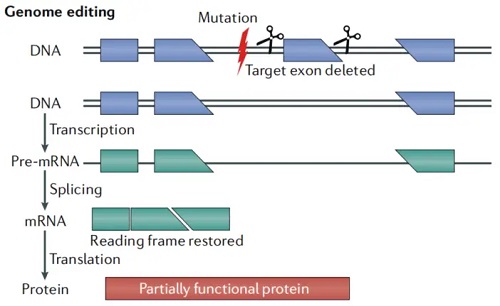
直接用基因编辑技术将突变外显子完整切除,后续外显子以正确读码框翻译,产生有部分功能的重组蛋白。需注意:
- 局限性:这些蛋白不能完全防止肌肉损伤;一旦发生大规模肌肉损伤,被编辑的细胞核会消失
- 卫星细胞问题:肌肉干细胞(卫星细胞)不吸收 AAV,修复后的肌肉仍携带原始 DMD 变异,存在复发风险
路线四:终止密码子通读
约 13% 的 DMD 患者是由无义突变(产生过早终止密码子)引起。终止密码子通读策略使用特定化合物与转录蛋白复合物结合,使其"忽略"该终止密码子、继续翻译,产生全长或接近全长的 dystrophin 蛋白。
路线五:干细胞疗法
从正常供体分离肌肉干细胞,体外培养后注射至 DMD 患者肌肉组织,利用干细胞的分化和修复能力重建功能肌肉。目前最大瓶颈在于干细胞移植效率偏低,仍处于早期研究阶段。
5. 全球 DMD 药物研发现状
据不完全统计,进入临床阶段的 DMD 相关药物已达 12 种,获批上市 1 种,大多数为基因疗法:
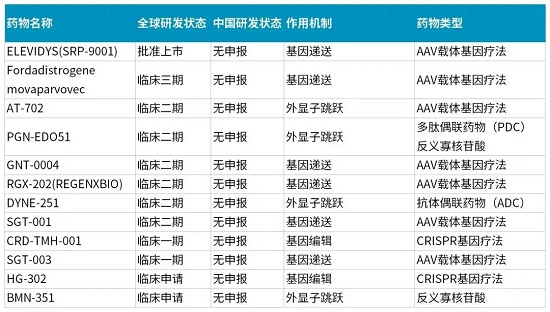
图 9. 全球 DMD 药物研发管线(部分)
数据来源:公开资料整理,仅供参考
6. 南模生物 Dmd 基因修饰小鼠模型
罕见病研究离不开高质量的动物模型。南模生物长期深耕 DMD 相关模型构建,已建立多种 Dmd 基因修饰小鼠,涵盖功能机制研究和药效评估两大需求。
✦ 模型验证数据:Dmd-Q995X 点突变小鼠
Dmd-Q995X 为南模生物自主构建的 DMD 点突变模型,已通过多项表型验证:
- 肌力下降:抓力测试显示模型小鼠肢体抓力显著低于野生型
- 肌肉病理改变:骨骼肌 HE 染色可见肌间隙增宽、肌纤维大小不均、细胞核聚集、炎性细胞浸润,呈现典型 DMD 病理特征
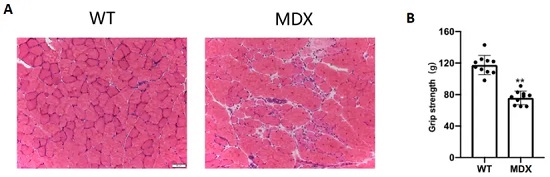
[图 9. Dmd-Q995X 小鼠 (A) 肌肉 HE 染色,(B) 肢体抓力
除 Dmd-Q995X 外,南模生物还提供多种 Dmd 相关基因修饰小鼠,可支持基因功能、治疗策略验证及药效评价等多类研究场景,具体品系信息欢迎咨询。
动物状态以实际咨询为准
DMD 是一场与时间的赛跑——每一年的研究进展,都可能为患儿争取更多时间。南模生物将持续助力罕见病基因治疗研究,为科研人员提供可靠的模型工具。下期「实鼠罕见」,小编将继续带大家认识更多罕见病,欢迎持续关注!点击文末阅读原文!
关于我们
上海南方模式生物科技股份有限公司(Shanghai Model Organisms Center, Inc.,简称"南模生物"),成立于 2000 年 9 月,是一家上交所科创板上市高科技生物公司(股票代码:688265),始终以编辑基因、解码生命为己任,专注于模式生物领域,打造了以基因修饰动物模型研发为核心,涵盖多物种模型构建、饲养繁育、表型分析、药物临床前评价等多个技术平台,致力于为全球高校、科研院所、制药企业等客户提供全方位、一体化的基因修饰动物模型产品解决方案。
参考文献
[1] Duchenne muscular dystrophy causes, symptoms, diagnosis, treatment & life expectancy. healthjade.net
[2] Jones D. Duchenne muscular dystrophy awaits gene therapy. Nat Biotechnol. 2019;37:335-337. doi:10.1038/s41587-019-0103-5
[3] Aartsma-Rus A, Ginjaar IB, Bushby K. The importance of genetic diagnosis for Duchenne muscular dystrophy. J Med Genet. 2016;53(3):145-151.
[4] What is Duchenne muscular dystrophy? duchenneandyou.eu
[5] Verhaart IEC, Aartsma-Rus A. Therapeutic developments for Duchenne muscular dystrophy. Nat Rev Neurol. 2019;15(7):373-386.